蛋白降解靶向嵌合体技术在药物研发中的研究进展
来源
《医药导报》 2026年6月 第45卷第6期
作者
徐诗霞,曹迪,吴华勋
皖南医学院药学院;
安徽医科大学药学科学学院临床药理研究所
摘要
关键词
蛋白降解靶向嵌合体;E3泛素连接酶;多肽;小分子
| _ | 正文 | _ |
蛋白降解靶向嵌合体(proteolysis⁃targeting chimera,PROTAC)是利用人体内固有的泛素⁃蛋白酶体系统(ubiquitin⁃proteasome system,UPS)选择性降解致病靶蛋白进而调节传统小分子药物难以靶向的靶点[1]。传统小分子药物治疗机制主要是通过结合并影响活性位点靶蛋白(protein of interest,POI)功能进而产生一定的治疗效果,如影响蛋白激酶活性、离子通道开放[2⁃3]。然而,小分子药物的研究主要集中于可直接结合的POI结合位点或者变构位点,对于缺乏活性位点或结合口袋宽而浅的蛋白,小分子难以实现有效靶向。有关资料显示,人类蛋白质组有2万余种,而目前药物研究可成药的靶点仅有约20%,仍有80%的疾病相关蛋白由于缺乏明确的蛋白功能结合位点而无法开发出有效的药物[4]。2019年,首批PROTAC分子雄激素受体(androgen receptor,AR)靶向制剂ARV⁃110和雌激素受体(estrogen receptor,ER)靶向制剂ARV⁃471,经过严格的临床前研究评估后进入临床研究,自此开始蛋白降解领域的新阶段[5⁃6]。目前,PROTAC已广泛运用于降解与各种疾病相关POI的新药研发,涉及癌症、免疫性疾病、神经退行性疾病、病毒感染等[4,7⁃8]。
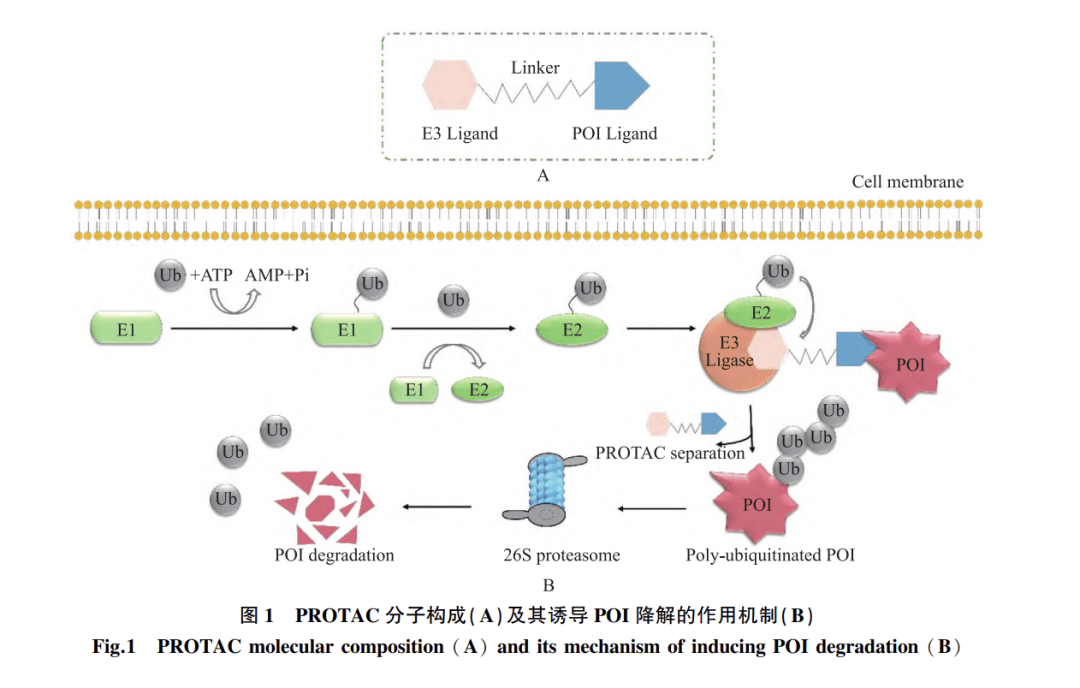
1
多肽类PROTAC技术
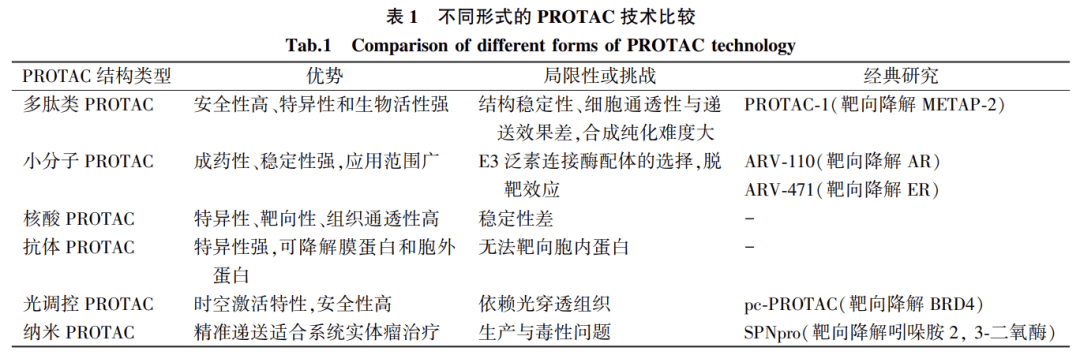
多肽类PROTAC(peptide PROTAC,p⁃PROTAC)的核心特征是利用一段由10~100个氨基酸组成的多肽作为POI配体,因此其分子量通常介于小分子与大分子蛋白之间。该技术的优势在于利用多肽较大的接触面和易于修饰的特性,以此靶向缺乏明确活性位点、传统小分子难以作用的“不可成药”蛋白(如某些转录因子)。这一概念于2001年由美国耶鲁大学Craig M. Crews与加州理工大学Raymond J. Deshaies团队首次验证,他们设计的首个PROTAC分子(PROTAC⁃1)即为p⁃PROTAC。该分子通过连接子将招募E3泛素连接酶(Skp1⁃Cullin⁃F boxβ⁃TRCP)的IκBα磷酸肽与靶向POI甲硫氨酰氨肽酶⁃2(methionine aminopeptidase⁃2,METAP⁃2)的卵泡菌素相连,在细胞外实验中成功诱导METAP⁃2的降解[13⁃14]。Deshaies与Crews团队继而将PROTAC⁃1结构中靶向METAP⁃2的卵泡菌素替换成雌二醇与二氢睾酮后,改造后的PROTAC分子能够有效降解ER与AR,从而证实了PROTAC技术具有普适性[15]。然而人类生物细胞膜具有选择性透过作用,p⁃PROTAC分子量较大无法穿过细胞膜,这使得药物难以被有效地送达治疗部位,应用前景受限。
文章内容由凡默谷小编查阅文献选取,排版与编辑为原创。如转载,请尊重劳动成果,注明【来源:凡默谷公众号】。
2
小分子PROTAC技术
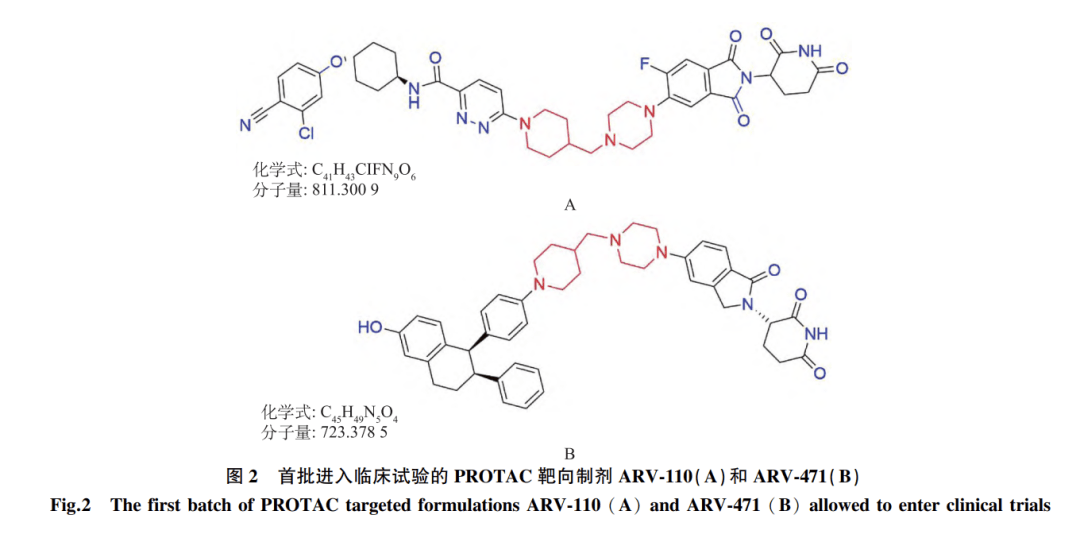
相比于p⁃PROTAC的通透性差、肽键的稳定性较弱以及合成纯化难等问题,小分子PROTAC更容易被人体吸收、稳定性较强、分布更为广泛,更有望被开发为临床药物[21⁃22]。2019年,针对ER与AR研发的两种小分子药物ARV⁃110与ARV⁃471(图2)正式进入临床试验[5⁃6],在治疗转移性去势抵抗性前列腺癌与局部晚期或转移性ER阳性/HER2阴性乳腺癌临床获益率较高,这是PROTAC技术在恶性肿瘤药物研发中的里程碑式转化,也是小分子PROTAC技术在生物医药领域的重要尝试。
在小分子PROTAC的设计中,靶向POI的配体部分可以选择已上市的小分子药物,因此寻找合适的E3泛素连接酶配体是药物研发的关键。理想的E3泛素连接酶的选择应首先考虑对其具有较高的亲和力的配体,且不影响E3泛素连接酶泛素化活性。目前广泛用于PROTAC分子中的E3泛素连接酶包括VHL和CRBN,主要是由于二者具有适宜的连接子连接位点,且具有比较容易获取的小分子配体,分子结构稳定,表达相对普遍。SCHNEEKLOTH等[23]通过将与小鼠双微体2(mouse double minute,MDM2)E3泛素连接酶具有高亲和力的咪唑啉衍生物Nutlins与选择性AR调节剂结合,设计出首个真正意义上的全小分子PROTAC,相对分子量降至500,但细胞的渗透性与稳定性大大增加,该研究还验证其可以有效降解胞内AR蛋白,实现PROTAC技术在抗肿瘤治疗中的首个突破。随后,ITOH等[24]利用乌苯美司酯能够特异性结合凋亡抑制蛋白(inhibitor of apoptosis proteins,IAPs)E3家族中细胞IAP1的原理设计合成首个可以招募细胞IAP E3泛素连接酶的PROTAC分子,其可以快速靶向细胞视黄醇或视黄酸结合蛋白(cellular retinoic acid binding pro⁃teins⁃Ⅰ/Ⅱ,CRABP⁃Ⅰ/Ⅱ),进而诱导神经母细胞瘤细胞内CRABP⁃Ⅰ/Ⅱ靶向降解,该复合物可延缓肿瘤细胞的迁移。自此乌苯美司酯各类衍生物被相继设计成为PROTAC,相关设计理念被运用于诸多POI的降解,如核受体蛋白、溴结构域包含蛋白(bromodomain⁃containing protein,BRD)、激酶蛋白布鲁顿酪氨酸激酶等[25⁃26]。BUCKLEY等[27]基于生物信息学研究方法设计出首个能够与VHL E3泛素连接酶结合的小分子配体,且二者结合具有较高的亲和力。基于上述研究,GALDEANO等[28]研究设计出首个可以招募VHL E3泛素连接酶的小分子PROTAC,该技术中将雌激素相关受体α(oestrogenrelated receptor⁃α,ERRα)作为POI,可直接靶向降解90%以上的POI,该技术在黏着斑激酶、渐变性淋巴瘤激酶等领域研究越来越广泛[29⁃30]。基于Cereblon E3泛素连接酶形式招募的小分子PRO⁃TAC研究曾在免疫调节剂领域取得重要进展,有研究发现,沙利度胺等邻苯二甲酰亚胺药物的主要靶标是Culin⁃RING E3泛素连接酶(Culin⁃RING ubiquitin lig⁃ase,CRL)中的Cereblon组分,通过与Cereblon有效结合进而导致POI降解,产生较好的治疗效果,如Ikoros家族锌脂蛋白-1或-3,同年,首个可靶向结合CRL E3泛素连接酶的小分子形式PROTAC被合成设计出来[31⁃32]。ARV⁃825是通过将BRD⁃4的小分子抑制剂OTX015与phthalimides结合,体外实验结果显示,纳摩尔浓度级的ARV⁃825作用下几乎可以使Burkitt肿瘤细胞的BRD⁃4全部降解[33]。另有研究发现,溴结构域BET家族分子JQ1与phthalimides相连合形成的PRO⁃TAC分子dBET,通过JQ1特异性结合POI如BRD,结合phthalimides形成三元复合物,可以诱导几乎所有BRD家族蛋白在2h内高效特异地降解,并在体内肿瘤实验中得到很好的验证[34]。此后抗肿瘤药物研究领域相继合成了BETd⁃246[35]和BETd⁃260[36],基于Cereblon E3泛素连接酶的PROTAC分子也已在STAT3[37]领域显示较好的治疗优势。
3
核酸与抗体PROTAC技术
核酸形式的PROTAC技术是一种利用核酸基序作为关键组件的PROTAC技术,它结合核酸的特性与PROTAC的原理,通过UPS实现对POI的特异性降解,具有靶向性高的特点,可靶向转录因子、RNA结合蛋白和G⁃四联体结合蛋白等,在抗肿瘤与RNA疾病药物研发中具有重要价值。研究显示,通过连接双链寡核苷酸序列与CRISPR RNA并使后者特异性结合融合蛋白dCas9⁃Halotag7,再在UPS系统中通过VHL E3泛素连接酶即可实现POI的泛素化降解[39]。另有研究将双链寡核苷酸序列作为配体结合E⁃26相关基因家族转录因子蛋白与淋巴样增强子结合因子,通过与VHL配体连接形成三元复合物,通过体内外研究均可降解POI[40]。
上述核酸形式及传统小分子或多肽形式的PRO⁃TAC技术只能降解胞内蛋白,而胞外蛋白和膜蛋白因缺乏与胞浆E3泛素连接酶的结合域,难以通过传统PROTAC设计实现靶向降解。人类体内膜蛋白编码基因有20%以上属于膜蛋白,大多数药物针对的都是膜蛋白编码基因,若能实现膜蛋白的有效定位,PROTAC技术的应用领域将被大大拓宽。为此,抗体形式的PROTAC技术应运而生。抗体PROTAC技术是利用抗体的组织特异性与靶向性,通过内吞作用将PROTAC传递到肿瘤细胞内,进而裂解连接子释放活性的PRO⁃TAC,从而实现对POI的降解,该过程不依赖于UPS。近年来,溶酶体途径逐渐进入蛋白降解领域,为PRO⁃TAC技术提供了新的思路。溶酶体靶向嵌合体(lyso⁃some⁃targeting chimaeras,LYTAC)是由小分子或抗体与化学合成的糖肽配体融合而成,其配体是阳离子非依赖性甘露糖⁃6⁃磷酸受体的激动剂,通过内吞⁃溶酶体途径实现细胞外或膜蛋白的特异性降解,该技术目前已在程序性细胞死亡⁃配体1(programmed death⁃ligand1,PD⁃L1)受体领域得以验证[41]。另有一项关于双特异性IgG抗体形式的PROTAC分子研究(antibody⁃based PROTAC,AbTAC),通过膜蛋白结合的E3泛素连接酶RNF3内化PD⁃L1,进而降解PD⁃L1[42],实现分泌蛋白和膜蛋白的溶酶体降解,在生化研究和治疗学中具有广泛意义。
4
新型PROTAC技术
虽然通过多种类型的结构修饰已经克服了PRO⁃TAC技术的部分局限性,但理化性质的优化问题仍是未来PROTAC技术面临的严峻挑战,新型PROTAC技术旨在使PROTAC分子在特定组织或外部刺激下恢复降解功能,同时可保持其他组织的无活性状态,实现精准靶向降解的功能,如光控PROTAC分子、PROTAC纳米颗粒递送系统等。
将小分子进行光改造修饰主要通过光笼或可逆的光开关形式,光笼形式的PROTAC主要是通过设计光保护基团掩盖药效基团,当有光照射时,光保护基团被裂解,释放出PROTAC分子进而发挥靶向降解作用[43]。研究显示,较大剂量的dBET1能够降解细胞内几乎所有的BET家族蛋白,具有较高的细胞毒性,通过在dBET1的JQ1结构上引入4,5⁃dimethoxy⁃2⁃nitro⁃benzyl(DMNB)基团合成设计的光敏笼状PROTAC(Photocaged PROTAC,pc⁃PROTAC),可以大大降低其与BET家族蛋白的结合力,而给予紫外照射后DMNB可被解离出来,PROTAC激活,实现对BRD4的高效降解[44]。光开关形式的PROTAC技术主要通过在可逆的光激活和光失活之间切换产生治疗效果。另有资料显示,将基于光开关原理设计的PROTAC与E3泛素连接酶配体连接,利用偶氮苯连接基作为连接子得到的光化学靶向嵌合体,具有持久光照射条件下的稳定性,可以实现对BET家族蛋白的可控性降解[45]。然而,由于光的穿透性问题以及UVA对人体遗传物质的破坏,导致目前此类PROTAC技术仅能在皮肤癌症等领域得到应用。
纳米颗粒递送系统可通过调节PROTAC分子的水溶性、改善细胞膜渗透性和体内药动学性质、增强PROTAC分子在病变组织中的积累,减轻组织外靶向副作用,可最大限度地减少药物全身递送的潜在毒性,实现靶向定位,提高治疗效果。例如,SPNpro是一种基于光疗法设计的半导体聚合物纳米PROTAC分子,主要用于光免疫代谢癌症的治疗,SPNpro主要通过定向分解吲哚胺2,3⁃二氧酶,激活肿瘤患者体内的效应T细胞,抑制肿瘤的生长于转移,改善机体免疫力[46]。尽管纳米递送系统展现出较高的应用潜力,但其载体材料的生物相容性、长期安全性、载药量以及大规模生成的质量可控性等问题仍然是限制其临床转化广泛运用的关键瓶颈。
5
总结与展望
从药物设计和结构修饰到临床前研究,再到临床研究,PROTAC技术经历20多年的快速发展,各类研究数据均有力地证明了其应用前景。目前广泛用于研究的PROTAC分子以小分子形式为主,其具有较高的吸收效果与稳定性,但E3泛素连接酶配体的选择以及小分子的结合力不足导致的脱靶效应是当前研究应充分关注的问题。p⁃PROTAC虽然具有较高的安全性和亲和力,但肽结构的稳定性与递送效果差的问题限制其发展。新型PROTAC技术正是克服传统PROTAC技术的部分难点,如光调节PROTAC技术利用光笼或光开关原理实现药效基团的精准适时靶向降解POI作用,基于纳米颗粒递送系统而设计的PROTAC分子更是在肿瘤疾病的研究领域中显示一定的优势。
即使上述各类合成设计方法具有较大的开发应用前景,但在PROTAC前药设计中也会因为其结构缺陷或在临床转化中面临重大挑战。首先,E3泛素连接酶的非选择性表达可能会导致PROTAC的脱靶活性进而引起副作用;其次,PROTAC分子是由2个配体通过连接子组成,分子量大于传统小分子,水溶性以及生物利用度均是研发过程中的重难点;PROTAC的高极性表面限制了其渗透性,可能会出现细胞通透性问题;最后,当胞内PROTAC浓度较高时更容易形成POI⁃PRO⁃TAC的二元复合物而产生Hook效应,从而降低POI的降解活性,影响其体内剂量的合理设计。未来PRO⁃TAC研发设计重点仍需考虑如何有助于形成安全高效、稳定、易吸收且生物利用度高的三元复合物,开发出“即插即用”的PROTAC合成方法,推动其在各类疾病中的应用。
参考文献
详见
《医药导报》 2026年6月 第45卷第6期
免责声明返回搜狐,查看更多