打开FDA官网那张"Table of Substrates, Inhibitors and Inducers",很容易被当成一份简单的清单。这张表本质是一份经过临床证据筛选的"参考地图",不是可以直接落地的操作手册:同一页里有体外探针、有临床探针,有给底物看的、也有给促变药(perpetrator,引起相互作用的一方)看的,分级阈值还分通用和CYP3A特殊两套。看错一个门槛,可能把一个强抑制剂当成弱抑制剂放过。
2020年1月23日,FDA同时定稿发布了两份DDI指南——《体外药物相互作用研究》和《临床药物相互作用研究》(均为细胞色素P450酶和转运体介导)[1,2]。2024年5月,ICH M12作为全球统一的DDI指导原则正式定稿[3]。国内NMPA也在2021年1月更新了《药物相互作用研究技术指导原则(试行)》[4]。规则在趋同,但表格怎么读、探针药怎么选,依然是CRO和药企研发每天要面对的具体问题。这篇就拆解这张表的读法,把藏在表头背后的判断逻辑讲透。
表格给的是"哪些药可以作为证据",而不是"你的化合物该怎么做"。把参考工具当操作手册用,是DDI策略里最常见的一类误判。
先搞清楚这张表的性质。它挂在FDA的"Drug Interactions Labeling"栏目下,是一份动态维护的参考清单,不属于具有法律约束力的指南文件。FDA自己反复强调,所有列表都"非详尽"——这意味着表上没有的药,不代表没有相互作用;表上有的药,也只是"有充分临床证据支持其分类"的那一批。
表格按用途分成两大板块。一块是给体外研究用的:体外探针底物、体外抑制剂、体外诱导剂,这些是你在实验室里做酶表型鉴定、抑制剂筛选时选的阳性对照和工具药。另一块是给临床研究用的:临床指针底物(index substrate)、临床抑制剂、临床诱导剂。这两套表的逻辑完全不同,用错地方就会出问题。
还有一点常被混淆:FDA官网上其实有两张容易搞混的表。一张面向药物研发,叫"Table of Substrates, Inhibitors and Inducers",颗粒度细、体外和临床全覆盖;另一张面向医护人员,叫"Examples of Drugs that Interact with CYP Enzymes and Transporter Systems",是给处方决策用的速查清单,更简洁也更贴近临床场景。研发阶段拿错表,等于把别人为临床速查写的措辞,硬套到体外实验设计上。
体外那套表里,FDA推荐的CYP探针底物是经典组合:CYP1A2用非那西丁(phenacetin,O-脱乙基反应),CYP2C9用甲苯磺丁脲或S-华法林,CYP2C19用S-美芬妥英,CYP2D6用右美沙芬或丁呋洛尔,CYP3A4/5用咪达唑仑(midazolam)和睾酮(testosterone)。注意CYP3A这里用了两个结构不相关的底物——FDA明确建议,CYP3A的抑制评估要用两种底物平行做,如果两个都被抑制,才需要往体内推进。
临床那套表则是另一批药:CYP1A2的临床指针底物是替扎尼定(tizanidine)和咖啡因,CYP3A是咪达唑仑、三唑仑、辛伐他汀,CYP2D6是地昔帕明和右美沙芬。替扎尼定和咖啡因都在表上,但在评估CYP1A2抑制时,两者的"分辨率"天差地别,这个后面用真实案例讲。
强中弱不是形容词,是有数字门槛的
"强抑制剂""弱诱导剂"这种说法,日常讨论里经常被当形容词用。在监管语境下,它们是精确的定量标签,门槛写在指南里。
FDA 2020版指南、ICH M12和NMPA 2021版指导原则给出的CYP抑制剂/诱导剂分类标准已经高度一致,具体如下:
类别 |
抑制剂:敏感指针底物AUC升高 |
诱导剂:敏感指针底物AUC下降 |
|---|---|---|
| 强 | ≥5倍 | ≥80% |
| 中 | ≥2倍且<5倍 | ≥50%且<80% |
| 弱 | ≥1.25倍且<2倍 | ≥20%且<50% |
(数据来源:FDA 2020临床DDI指南[2]、ICH M12[3]、NMPA 2021指导原则[4])
几个容易忽略的限定词。分类通常基于治疗剂量范围内的最高剂量和最短给药间隔——同一药物在低剂量下可能只是中等抑制剂,加量后可能变成强抑制剂,效应有剂量依赖性。诱导剂的阈值方向是"下降",一个让AUC掉了70%的诱导剂算中等,掉了85%才算强。弱抑制剂的1.25倍下限也不是随便定的,它对应的是"与默认的80%–125%无效应边界刚好咬合"。
这套阈值只管CYP酶。转运体和非CYP代谢酶(UGT、MAO等)目前没有官方统一的强中弱分类系统——ICH M12在5.3.2节明确写了这一点。所以当有人问"环孢素算不算强转运体抑制剂"时,严谨的答案是:它是一个强效的OATP1B1/BCRP/P-gp抑制剂,但这个"强"是描述性的,不像CYP那样有监管定义的数字门槛。
底物也分三六九等:敏感、中等敏感、窄治疗窗
抑制剂有分级,底物同样有。区分底物类型,比记住抑制剂分级更影响DDI研究的成败。
敏感底物(sensitive substrate)指的是:与某代谢途径的强抑制剂合用时,AUC升高达到或超过5倍的药物。中等敏感底物对应AUC升高2到5倍。还有一类叫窄治疗窗底物(narrow therapeutic range substrate),它的判据不是AUC涨了多少,而是"暴露量增加可能引发严重安全性问题"——典型如治疗窗极窄、AUC一涨就可能导致尖端扭转型室速的底物。
这两类底物在开发中的处理方式完全不同。如果候选药是敏感底物,DDI研究的结论会很直接、影响也大;如果是窄治疗窗底物,即便AUC只涨了1.5倍,也可能需要在说明书里写禁忌或剂量调整。
敏感底物决定的是"相互作用有多容易被看穿",窄治疗窗底物决定的是"看穿了之后有多要命"。前者关乎研究设计,后者关乎安全边界。
底物的敏感度不是拍脑袋定的。一个底物算不算敏感,核心看特定代谢途径对它的代谢分数(fm,fraction metabolized)——当某条通路的fm超过80%,完全抑制这条通路通常会让AUC升高5倍以上,这样的底物才有资格当"指示器"。fm偏低、或者有多条清除途径兜底的药物,即便通路上被抑制,暴露量也未必明显变化。
FDA表格里,CYP3A的敏感底物一栏列得最长:咪达唑仑、三唑仑、辛伐他汀、洛伐他汀、布司哌隆、非洛地平、西地那非等。这不是说CYP3A的底物多,而是因为CYP3A是最主要的药物代谢酶,约一半的临床药物走这条路,被研究得也最透。
挑cocktail探针药:在特异性和灵敏度之间走钢丝
当你的候选化合物可能同时影响多个酶时,逐个做单项DDI研究代价太大。cocktail(鸡尾酒)研究法把多个探针底物一次性给药,在一次试验里同时评估对多种酶/转运体的影响,效率高得多。
挑探针药有两条硬标准,ICH M12在3.2.6节写得清楚:探针底物对特定的CYP酶或转运体要有特异性;探针底物之间不能有DDI。不满足这两条,就得清楚知道它的非特异性有多大、探针之间有没有互作,并在解读结果时把这些因素纳进去。
常用的组合有两套经典版本。Basel cocktail覆盖CYP1A2、2B6、2C9、2C19、2D6、3A4;Geneva cocktail在此基础上加了非索非那定(fexofenadine)来测P-gp。转运体cocktail方面,地高辛(P-gp)、呋塞米(OAT1/3)、二甲双胍(OCT2/MATE)、瑞舒伐他汀(OATP1B1/1B3和BCRP)按优化剂量组合已有验证数据,被证明彼此无互作。
微剂量cocktail是另一个方向:用10微克咪达唑仑加375微克达比加群酯、10微克匹伐他汀等极低剂量,安全性更高,适合早期探索。但这里有个坑——微剂量得到的结果不一定能外推到治疗剂量,ICH M12专门提醒过这一点。达比加群在微剂量和临床剂量下的外推差异,就是常被引用的反例。
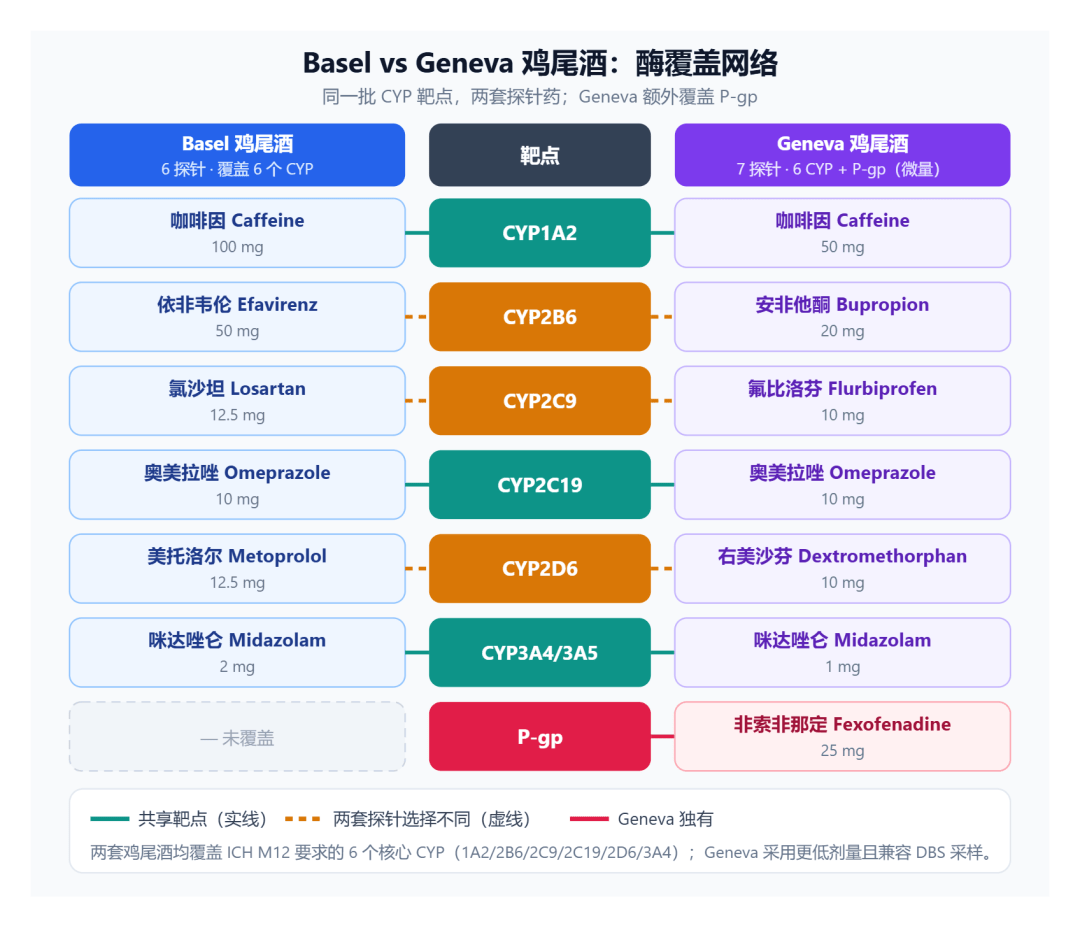
图1:cocktail探针药组合示意图——Basel/Geneva cocktail的酶覆盖网络,以及各探针药的靶点映射
① 共享靶点(青色实线,3 个):CYP1A2(咖啡因)、CYP2C19(奥美拉唑)、CYP3A4/3A5(咪达唑仑)——两套鸡尾酒用的是同一个探针药,这也是两套方案之间可以直接互认的部分。
② 各自选择(琥珀虚线,3 个):这是两套方案最核心的差异所在——
2B6:Basel 用依非韦伦,Geneva 用安非他酮
2C9:Basel 用氯沙坦,Geneva 用氟比洛芬
2D6:Basel 用美托洛尔,Geneva 用右美沙芬
③ Geneva 独有(玫红):非索非那定 → P-gp。Basel 不含转运体探针,Geneva 把外排转运体也纳进了同一个面板。
分级的尽头:临床替代方案与"不做的艺术"
体外研究先当第一道筛子。FDA和NMPA都给了明确的体外阈值:可逆抑制用R₁判断,肝脏R₁≥1.02、肠道R₁,gut≥11就需警惕;时间依赖性抑制(TDI,time-dependent inhibition)用R₂判断,R₂≥1.25提示有风险;诱导则看mRNA变化是否≥2倍,或静态模型预测的AUCR是否≤0.8。这些数字背后的逻辑是——只有体外信号强到一定程度,才值得花钱进临床。
到了临床层面,替代方案越来越丰富。内源性生物标志物(endogenous biomarker)可以在不额外给探针药的情况下反映酶或转运体的活性变化:4β-羟基胆固醇/胆固醇比值和尿液6β-羟基可的松/可的松比值反映CYP3A活性,血浆粪卟啉I(CPI)反映肝OATP1B1/1B3,血浆吡哆酸和N1-甲基烟酰胺分别对应OAT1/3和OCT2/MATE。如果给药后CPI的Cmax和AUC与基线比值小于1.25,就提示OATP1B抑制介导的临床DDI可能性低。PBPK(基于生理的药代动力学)模型也在承担越来越多的"减免"任务,强抑制剂的阴性结果往往可以用来豁免对中弱抑制剂的进一步研究。
结果的外推也有方向性。强抑制剂的临床研究给出阴性结果,通常可以顺势豁免对中、弱抑制剂的进一步研究——最强的情况都没事,更弱的更不必单独做。反过来不成立:强抑制剂测出阳性,并不能直接推断中等或弱抑制剂也存在相互作用,那需要单独试验,或者靠经过验证的PBPK模型来支持。
但替代方案有边界。内源性标志物并非都经过充分验证,灵敏度、特异性、日常波动都会受饮食、年龄、疾病状态干扰;PBPK在"转运体加代谢"这种复杂相互作用里外推并不可靠,OATP1B1的体外Ki值经常撑不起临床DDI的定量预测。用替代方案省下的临床研究,前提是你清楚它省得对不对。
规则的价值不在于逼你多做几个试验,而在于帮你证明——有些试验,真的可以不做了。前提是,你得读得懂规则给出的每一个门槛。
表格读过、阈值记住,真正让项目翻车的是下面这类具体操作。三个真实发表的案例,各有各的坑。
案例一:选错探针底物,把强抑制剂看成了"没风险"
背景是上世纪90年代末,默沙东的罗非昔布(rofecoxib)在做DDI评估,需要判断它对CYP1A2的抑制作用。
错误做法是用茶碱(theophylline)作为CYP1A2的探针底物。茶碱缺乏明显的首过效应,自身清除受CYP1A2影响的比例也不算高,对酶活性变化的"分辨力"很弱。
后果是罗非昔布对茶碱的AUC只抬高了约1.5倍,结论看上去是"轻微或无临床意义"。直到换上替扎尼定(tizanidine)——一个首过效应强、暴露量对CYP1A2活性极度敏感的底物,同一个罗非昔布让替扎尼定的AUC暴涨约13.6倍。强抑制剂直到这时才现形。
正确做法是:评估抑制剂对某条通路的影响,要选对该通路最敏感的指针底物,而不是手边最方便、最常用的那个底物。这条经验后来被写进了FDA的表格——CYP1A2的临床指针底物里,替扎尼定的优先级被明确标出。
关键Takeaway:底物的敏感度决定了你能否看见相互作用,选错底物等于给研究戴上了墨镜。
案例二:只看体外IC50,忽略代谢物机制,一款药因此撤市
背景是拜耳的西立伐他汀(cerivastatin),它经CYP2C8和CYP3A4代谢,与吉非贝齐(gemfibrozil)联用会显著升高其暴露量。
错误做法是:早期体外实验发现吉非贝齐对CYP2C8的抑制很弱,就按照当时的体外数据判断联用风险可控。问题在于,真正起作用的是吉非贝齐的葡糖醛酸苷代谢物——它是一个强效的时间依赖性抑制剂,而当时的体外体系没有把这条路径充分暴露出来。
后果是联用后西立伐他汀的AUC升高了5到6倍,横纹肌溶解病例迅速累积,西立伐他汀在2001年全球撤市。
正确做法是:体外评估不能只盯着母体化合物的IC50,代谢物(尤其是葡糖醛酸苷代谢物)的抑制活性要单独评,TDI机制要做预孵育实验才能捕捉。这条教训直接推动了FDA和后续指南把"代谢物介导的抑制"和"TDI"写成独立章节。
关键Takeaway:体外的IC50是一个条件依赖的数字,母体化合物不抑制,不代表它的代谢物不抑制。
案例三:给药时序错开,把强相互作用测成了"几乎没影响"
背景是西柚汁(grapefruit juice)对肠道CYP3A4的抑制——它是食物-药物相互作用研究的经典模型,也是CYP3A底物暴露量被放大的教科书案例。
错误做法是:在一项早期研究中,受试者早晨喝西柚汁、晚上服用洛伐他汀(lovastatin),刻意把两者错开[8]。这个设计下,洛伐他汀的AUC只升高了约1.9倍。
后果是结论被写成"西柚汁对洛伐他汀影响轻微",一个本可致命的相互作用被低估成了边缘发现。另一项研究[9]把设计改成西柚汁与洛伐他汀同时服用、并在后续时段继续补充果汁后,同一个相互作用让AUC放大了约15倍。
正确做法是:相互作用强度不是药物的固有属性,它由给药时序和暴露窗口共同决定。评估肠道CYP3A或转运体介导的相互作用时,促变药必须与底物在吸收窗口内重叠,错峰设计会系统性地把风险测小。
关键Takeaway:剂量、时序和给药途径是DDI设计的三个变量,任何一项偏离真实用药场景,测出来的都可能是"假的阴性"。
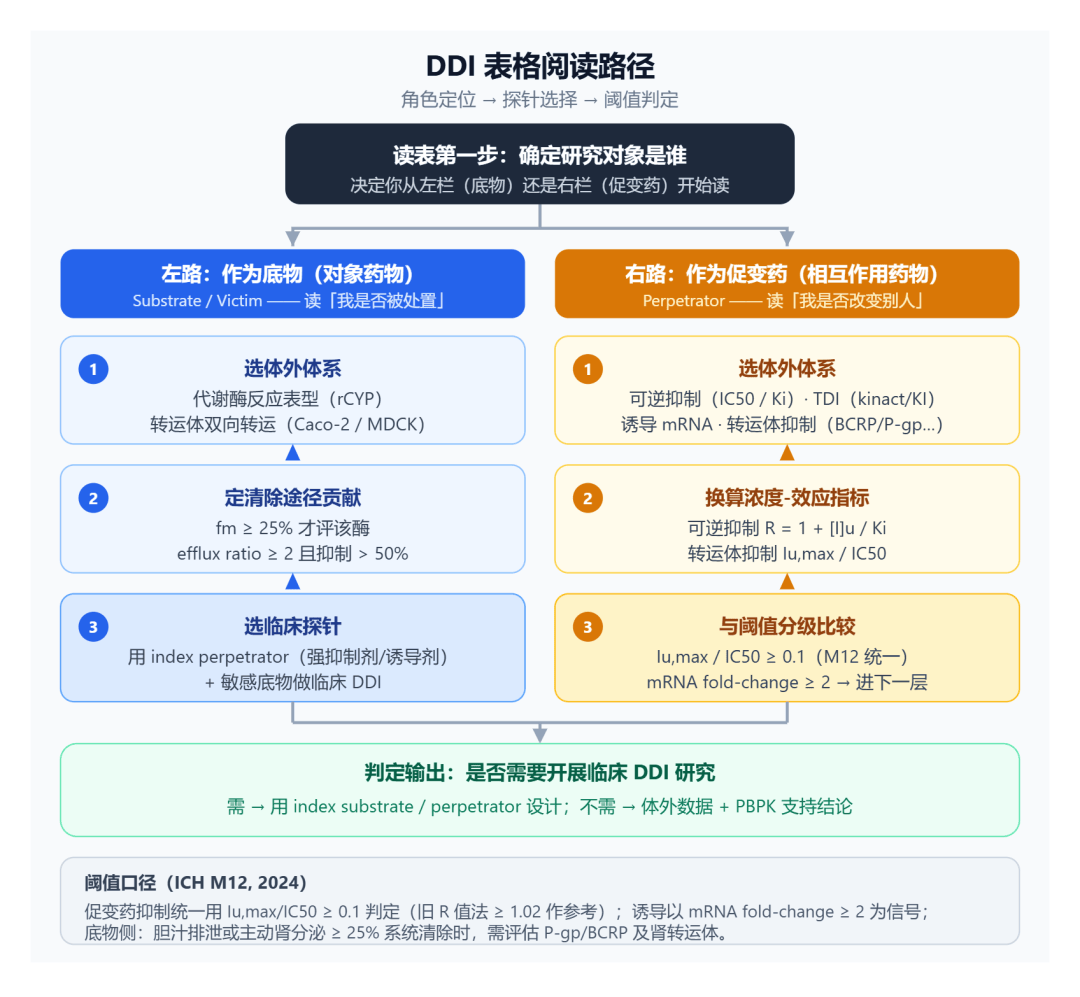
图2:DDI表格阅读路径图——从"确定研究对象是底物还是促变药"到"选体外/临床探针"到"对照阈值分级"的决策流程
总结与展望
核心是三个动作:分清你要查的是体外表还是临床表,分清研究对象是底物还是促变药,回到注释里核对具体的分级门槛。表是死的,读法是活的。
规则层面正在快速趋同。ICH M12在2024年5月定稿,把FDA、EMA、日本等区域的DDI要求整合到一套框架下,强中弱分级阈值、cocktail要求、内源性标志物这些内容第一次有了全球统一的表述。对中国药企来说,这意味着未来一套体外加临床数据可能同时支持多个区域的申报,但前提是研究设计的细节跟得上。
方法层面,替代技术的比重还会继续上升。内源性生物标志物会从"探索性工具"逐步走向常规应用,PBPK减免临床研究的接受度也在提高。对应的风险是——替代方案用得越多,对"门槛理解是否准确"的要求就越高。工具可以省事,判断省不了。
真正拉开DDI研究质量的,从来不是谁记得更多的药名,而是谁更清楚那些药名背后的证据等级和适用边界。
参考文献
[1] U.S. Food and Drug Administration. In Vitro Drug Interaction Studies — Cytochrome P450 Enzyme- and Transporter-Mediated Drug Interactions: Guidance for Industry[S]. Silver Spring: FDA, 2020.
[2] U.S. Food and Drug Administration. Clinical Drug Interaction Studies — Cytochrome P450 Enzyme- and Transporter-Mediated Drug Interactions: Guidance for Industry[S]. Silver Spring: FDA, 2020.
[3] International Council for Harmonisation. ICH M12: Drug Interaction Studies[S]. Geneva: ICH, 2024.
[4] 国家药品监督管理局药品审评中心. 药物相互作用研究技术指导原则(试行)[S]. 北京: NMPA, 2021.
[5] Tornio A, Filppula AM, Niemi M, et al. Clinical Studies on Drug-Drug Interactions Involving Metabolism and Transport: Methodology, Pitfalls, and Interpretation[J]. Clin Pharmacol Ther, 2019, 105(6): 1345-1361.
[6] Fuhr U, Jetter A, Kirchheiner J. Appropriate Phenotyping Procedures for Drug Metabolizing Enzymes and Transporters in Humans and Their Simultaneous Use in the "Cocktail" Approach[J]. Clin Pharmacol Ther, 2007, 81(2): 270-283.
[7] U.S. Food and Drug Administration. Drug Development and Drug Interactions: Table of Substrates, Inhibitors and Inducers[EB/OL]. https://www.fda.gov/drugs/drug-interactions-labeling.
[8] Rogers JD, Zhao Y, Liu L, et al. Grapefruit juice has minimal effects on plasma concentrations of lovastatin-derived 3-hydroxy-3-methylglutaryl coenzyme A reductase inhibitors[J]. Clin Pharmacol Ther, 1999, 66(4): 358-366.
[9] Kantola T, Kivistö KT, Neuvonen PJ. Grapefruit juice greatly increases serum concentrations of lovastatin and lovastatin acid[J]. Clin Pharmacol Ther, 1998, 63(4): 397-402.返回搜狐,查看更多