于金冉 王宏伟 王艺芳 杨悦*
药品标识是公众获知药品风险、效益信息的主要途径,是指导临床医师作出临床决策和患者自我药疗的主要依据,药品标识的科学、全面与否是降低用药风险的关键因素之一,从文献来看目前我国药品说明书仍存在内容不规范[1],“不良反应”、“禁忌”等安全性信息缺乏[2],更新速度迟滞[3]等严重威胁公众健康的问题,尽管我国《药品管理法》与《药品管理法实施条例》等法律、法规对标识内容及标识修订的法律责任给予了相关规定,但实际执行效果并不理想。目前,美国对于标识的管理已建立成熟的管理体系,实行标识拟定前建议、提交后审查、上市后修订以及法律责任明确的全生命周期管理模式,建立了以企业为主体的标识动态管理过程。因此,本文将重点探究美国药品标识管理模式,以期为我国相关法律法规的完善提供参考建议。
1 美国药品标识的管理体系概述
根据法律规定,药品标识(Labeling)是指所有标签及其他附在药品上的书写物、印刷物或绘制物。美国所定义的标识范围较为广泛,不仅包括针对不同人群的专业说明书和患者说明书,还包括针对不同类别药品的用药指南、用药操作指导等标识。
1.1法律体系
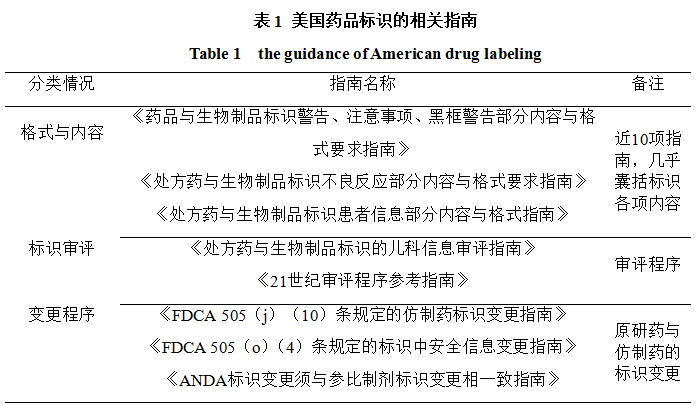
美国药品标识管理以《联邦食品药品和化妆品法案》(Federal Food,Drug and Cosmetic Act,FDCA)、《食品药品管理法修正案》(FDAAA)、《联邦法规汇编》(Code of Federal Regulation,CFR)为基础,明确规定标识的内容要求、审查与修订程序、法律责任等事项。同时,FDA出台了一系列指南(见表1),以近一步指导药品标识的拟定、审评以及修订。
1.2组织体系
美国药品标识管理机构主要由FDA的药品审评与监测中心(CDER)负责,其下属新药办公室(OND)的标识审查团队(LDT)负责辅助各产品审评部对药品标识进行审查;仿制药办公室(OGD)下属的标识审查部负责仿制药标识的内容与格式的审查;合规办公室(OC)负责对标识错误(misbranded)药品进行监督以提高药品使用的安全性;监测和流行病学办公室(OSE)负责更新药品说明书,减少说明书、药品包装中药品名称相似或发音相似药品的用药错误,从而保障公众用药安全。
2 标识拟定前的建议与规定
美国基于风险程度与读者对象的不同实行处方药(Rx)标识与非处方药(over-the-counter,OTC)标识的差异化管理。Rx[4]是指由于其毒性、副作用、使用方法或在使用时需采取必要的预防性措施,公众不能自行使用,须在医务人员监督下才可使用的药品;OTC是指无需开具处方,公众可安全、有效使用的药品。为使企业提交的各类药品标识更加完善,针对风险性较高的Rx药品,在企业决定拟定标识前将与FDA进行沟通,FDA将针对该药品的特性应制定何种类型标识给予企业相关建议,而对于OTC药品,企业须根据FDA发布的OTC药品专论(drug monograph)的规定制定标识。
2.1 Rx药品标识管理
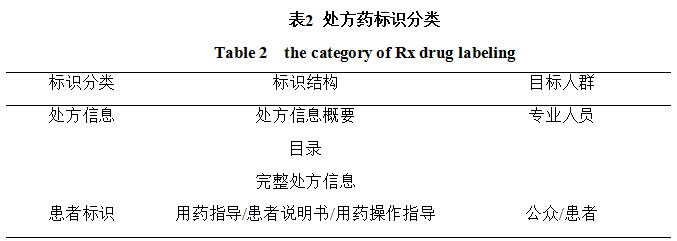
处方药相对于非处方药来说风险更高,随之FDA的监管力度也更大,根据规定,所有Rx均须具有处方信息(prescribing information,PI)以及特定品种须附加的标识——患者标识(patient labeling )[5],处方信息本质上是指针对于医师的专业说明书,患者标识是指针对于公众/患者的患者说明书,对两类标识的内容与格式要求均有不同(见表2)。
2.1.1 处方信息的制定
2006年1月24日FDA发布《人用处方药与生物制品标识格式与内容》终版规则,又称为“医师标识规则(Physician Labeling Rule ,PLR)”,该规则规定了处方药PI的新格式,在仅含完整处方信息(Full Prescribing Information ,FPI)的旧版格式基础上新增加了处方信息概要(highlights of prescribing information)与目录(table of contents)两部分,旨在利于专业人员快速获取、阅读和使用PI中的关键信息,做出处方决定。“处方信息概要”通常包含专业人员需要参考和考虑的重点信息,须置于说明书首页最前端,一般包括限制性声明(limitation statement)、药品名称、 最初批准日期,黑框警告、近期主要修订、用法用量等13项内容。“目录”是对后面FPI标题及副标题的顺序排列[6]。FPI需根据FDA发布的有关不良反应、注意事项等各项指南的详细要求制定。
2.1.2 患者标识的制定
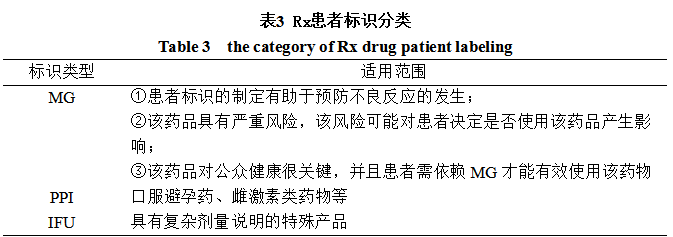
对于某些特定Rx药品,在专业人员指导的基础上为近一步指导患者使用,FDA制定了患者标识,包括用药指南( medication guide,MG)、患者说明书( patient package insert,PPI)和用药操作指导( instructions for use,IFU)三种类型[7],三种标识均由药品生产企业制定,并经FDA批准。根据21CFR 208条规定,FDA认为存在以下一种或多种情形时(见表3),可要求企业制定MG,以便于患者理解为目标,采用简洁易懂的问答方式,介绍与药品安全、有效使用的相关信息,通常与药品一并发放给患者。截止至2018年4月7日FDA在Medication Guides网页上共发布MG 630个。根据21CFR 310条规定,口服避孕药和雌激素类特殊药品须制定PPI,与药品一同发放,关于其他类药品企业可自愿拟定,需经FDA批准,但对于发放没有强制性要求。对于具有复杂剂量说明的药品,企业须制定该药品的IFU,以指导患者正确使用药品,如喷雾剂等[8]。
2.2 OTC药品标识管理
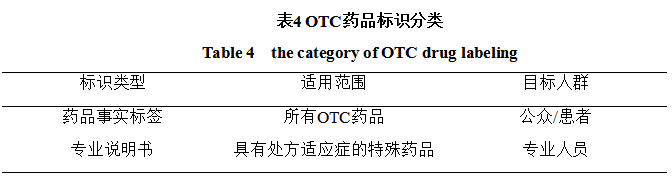
在通过对消费者如何使用OTC药品标签进行了大量研究后,发现标签的可读性问题对于消费者,尤其是占购买OTC药品总数30%的老年消费者来说至关重要,于1999年3月FDA在《联邦公报》( the Federal Register,FR )上发布了新版OTC药品 a标识——药品事实标签(drug facts label),新版标签是旧版内容的简化,以通俗易懂和易于阅读的语言对药品重要信息进行概括,主要包括药品的活性成分、功效、警告,用法用量,非活性成分等关键信息,以便患者能快速获知、对比和选择药品。截止至2015年,新版标签已在10万多种的OTC药品中应用。但对于具有处方适应症的特殊OTC药品,例如抗酸类药物、抗(胃胀)胀气药、外用抗真菌药、止吐剂、镇痛药等[9],类似我国的“双跨”药品,FDA制定了专业说明书(professional label),包含在OTC专论中(见表4)。
3 标识提交后的审评程序
在药品标识生命周期内,标识拟定前建议是对企业拟定的方向指导,而审评是保证标识质量的关键环节。药品标识是申请人提交上市申请资料的一部分,属于药品技术审评内容。原研药的标识审评需在标准审评或者优先审评时限内完成[10],由于仿制药标识强调与原研药标识具有一致性,因此,仿制药的标识审评程序较为简化。
3.1 原研药标识审评
3.1.1 Rx药品的标识审评
对于原研药标识审评,FDA采取相互沟通的方式重点审评风险较高的Rx标识。在PI与申请资料由申请人一并提交后,FDA将对其进行审查,在早期审查中对标识的剂量、给药途径、警告与注意事项、不良反应、药物相互作用以及特殊用药人群等五部分进行重点审查。审查中期FDA将召开标识计划会议(labeling planning meeting),挖掘标识存在的深层问题,并与申请人不断交流、讨论并最终制定PI,终版PI经FDA批准后,附在批准信中一同发至申请人。患者标识(MG、PPI、IFU)由OSE下属的患者标识团队(the patient labeling team)进行审评。
3.1.2 OTC药品的标识审评
FDA为简化OTC药品的标识审评,提高监管效率,节省监管资源,针对大部分的OTC药品均制定相应的药品专论,每个OTC专论中包含了该药品的活性成分、剂量、规格、标识以及测试指标,如果该OTC符合专论,企业在制定OTC药品事实标签时可参考专论,无需FDA批准即可上市销售[11];若不符合专论,则需通过上述审评程序进行审评。
3.2 仿制药标识审评
由于仿制药是原研药的仿制品,在疗效与质量方面与原研药具有一致性,所以仿制药标识无需进行类似于原研药的长周期审评,仿制药申请人在向FDA提交ANDA时应给出仿制药标识与RLD标识相一致的证明,若RLD的内容处于法律保护期内(例如在数据保护期内),则仿制药标识中应删除RLD标识中受法律保护但不影响药物安全使用的内容[12]。
4 药品上市后的标识修订程序
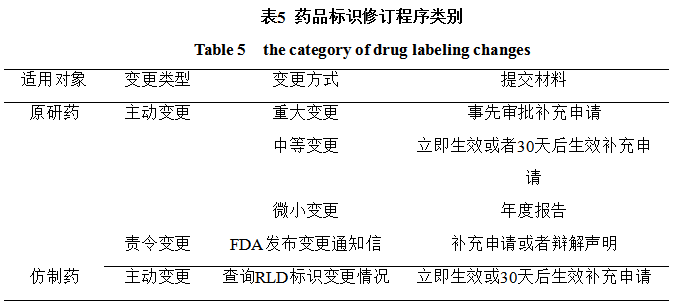
药品说明书内容通常根据前期临床试验确定,但由于临床试验的试验环境与人数的局限性,所发现的风险性信息也具有局限性,随着药品上市后应用人群种类与数量的增多,不良反应逐渐显现,与此同时为保障患者用药安全,申请人应及时修订药品标识。由于原研药相较于仿制药具有的未知性更大,风险性更高,FDA监管也更加严格,针对原研药设置主动变更与责令变更两种标识修订程序[13],主动变更是指根据规定申请人对其生产的药品主动提交补充申请变更标识的过程,又称为标准变更程序(standard procedures);责令变更是指在FDA发现应纳入标识的新安全信息后责令申请人变更标识的过程,又称标识的安全信息变更(safety labeling changes)。仿制药标识变更程序较为简单,以跟随原研药标识变更为主要路径,通常为主动变更。(见表5)
4.1 原研药标识变更程序
4.1.1 主动变更(标准变更程序)
标准变更程序下申请人可根据变更内容不同,提交不同类型的补充申请,主动变更标识信息。21CFR 314.70与601.12条将变更内容以风险为基础划分为三种类型,重大变更、中等变更和微小变更。
(1)重大变更是指对药品的安全有效使用存在重大影响的变更,申请人需提交事先审批补充申请(prior approval supplement,PAS),在获得FDA批准后方可变更销售,如根据临床试验或上市后研究数据进行的变更,如适应症等。
(2)中等变更(moderate changes)是指对药品的安全有效使用存在中等影响的变更。通常情况下,申请人须提交30天生效补充申请(changes being effected-30,CBE-30),即在补充申请提交30天后方可进行变更销售。但对于以下情况:①增加或强调满足因果关系的禁忌、警告、预防措施或不良反应;②增加或强调药物滥用、药物依赖、心理反应或药物过量的说明;③为药品的安全使用而增加或强调用法用量的说明;④删除错误的、具有误导性的或不支持药品适应症或功效的信息;⑤FDA特别要求的在药品销售之前提交并获得批准的标识变更,针对以上情况FDA设定了特殊类型的补充申请——立即生效补充申请(changes being effected-0,CBE-0),即申请人在提交申请后无需等待FDA批准即可变更销售,类似我国的“备案程序”。 这一特殊程序的设立不仅可以避免企业以药品说明书已经由FDA批准为由逃避法律责任,还大大提升监管效率[14]。
(3)微小变更是指对药品的安全有效使用存在微小影响的变更,如与药品剂型规格无关的类似文字编辑上的变更,申请人可仅在年度报告(annual report,AR)中标注,无需FDA批准,每年度向FDA提交一次,简化审评程序。为近一步指导药品生产企业进行标识变更,FDA在CFR基础上制定了《变更已批准NDA或ANDA行业指南》[15],详细规定了药品标识变更中申请人需根据不同变更内容提交的不同申请类型。
4.1.2 责令变更(标识中安全信息变更)
责令变更是由FDA发布通知信、申请人提交补充申请或辩解声明(rebuttal statement)、FDA执行审查、启动讨论期、发布强制命令、进行争议解决等一系列程序组成。通常情况下FDA鼓励企业自主提交申请,变更标识内容,但为防止企业变更滞后、遗漏或者有意隐瞒风险性信息,FDA设置责令变更程序,FDA通过以下途径获知新安全信息:①OSE的安全评估员对不良事件报告系统(FAERS)的常规监控;②对日常监测或由某个特殊问题所引发问题的深入挖掘;③对所有产品系统数据的挖掘;④申请人所提交的申请或资料中的安全性数据;④通过药物质量报告系统收集的信息;⑤申请人、风险利益相关者或FDA工作人员提交的医学文献;⑥与国外监管机构就其本国对药物不良反应的上市后分析进行交流;⑦安全性信息的Meta分析或对以前提交信息的再次分析,通过以上途径,对获取的新安全性信息进行评估并确定需纳入标识后,FDA可启动责令变更程序,立即向申请人发送通知信(notification letter)告知其需要进行变更的标识内容。在通知信发布的30天内,若申请人同意变更,须提交标识补充申请,若不同意变更须提交辩解声明,声明中需陈述无需变更的理由。
FDA审查组将对补充申请/辩解声明进行初审,若FDA与申请人就补充申请或者辩解声明内容达成一致,则FDA将在收到补充申请的30天内向申请人发送批准信(approval letter)或者告知申请人无需变更,若未能达成一致,则在30天内启动讨论期。在30天讨论期结束后的15天内,若FDA与申请人就补充申请或者辩解声明内容达成一致,FDA将发送批准信或告知申请人无需变更标识,若双方未达成一致,则FDA可发布强制标识变更命令。申请人须在FDA发布强制标识变更命令的15天内提交补充申请,或在5天内启动争议解决程序,若申请人无视强制命令,则按违法程序处理。
4.2 仿制药标识变更程序
仿制药的疗效和质量与原研药相一致,通常情况,仿制药标识与原研药标识具有一致性,遵循原研药、仿制药的标识变更顺序。根据FDCA第505条规定,除仿制药申请人特殊申请该仿制药的用法用量、剂型或规格与原研药不同外,仿制药标识信息应与RLD标识信息相一致。在不涉及“致医生信函(dear doctor letter)”或类似重大变更情况下,由仿制药企业自主查询RLD标识变更信息并提交CBE补充申请。OGD将在“labeling review branch”网页每月更新一次已批准ANDA的RLD标识变更信息。仿制药企业须定期查看网页,以了解RLD标识变更的相关信息,及时提交补充申请以使同品种原研药与仿制药标识相一致。如果仿制药申请人延迟修订标识,应联系OGD并说明原因[16]。
若RLD标识变更时其标识内容受法律保护,则仿制药申请人所拟定的药品标识须删除RLD标识中受保护的内容,并且在法律保护期届满后须立即向FDA提交CBE补充申请。
5 标识修订的法律责任
标识修订法律责任的落实主要采取行政处罚与民事处罚相结合的方式。针对责令标识变更制定行政与民事处罚条款,若申请人违反FDCA,出现未回复标识变更通知信、未执行强制标识变更命令或未启动争议程序、未执行争议解决程序的判定结果等情形,可对其实施以下一项或多项处罚措施:①禁止药品洲际贸易活动;②将该药品视为标识错误(misbranded)药品;③单次违法可对申请人处以高达25万美元的罚款,但在整个诉讼过程考虑申请人的所有违法行为,罚款总额不得超过100万美元;若持续违法超过30天,罚款数额将翻倍,单次最高处罚不超过100万美元,在整个诉讼过程考虑申请人的所有违法行为,罚款总额不超过1000万美元。在确定民事罚款数额时,FDA应将申请人纠正该违法行为的努力程度考虑在内,可能会同时采取没收产品、发布禁令等处罚措施。
同时,对于申请人违反《侵权法》使用隐瞒、故意或欺诈手段致使标识存在重大安全问题并已给患者造成严重伤害的,设立了民事诉讼程序,实行惩罚性赔偿的补救制度,加大对申请人的处罚力度,遏制企业故意隐藏安全性信息的非法行为,激励企业自主进行标识变更,提高其修订标识的主动性 。
6 美国药品标识管理对我国说明书管理的启示与建议
我国应强化药品标识管理,引入药品说明书、标签等分类管理理念,增加从药品特点和读者对象角度的不同类型标识的管理要求,区分原研药与仿制药的标识变更程序,细化备案制安全性信息的相关规定,明确上市许可持有人的法律责任,多方面加强对药品标识的监管,提高企业主动修订药品标识的责任意识,维护公众健康。
6.1 完善法律体系,明确上市许可持有人在标识管理中的主体责任
在现行MAH制度的大背景下,上市许可持有人为负责药品安全的主要责任人,应履行药品标识的制定与修订义务,保证标识内容的科学性,建立及时更新的动态模式。尽管我国《药品管理法》第54、86条与《药品管理法实施条例》第14条有对药品说明书和标签内容的修订及法律责任的规定,但可操作性差,缺乏标识分类管理要求,对标识及时修订的约束力较弱,处罚力度较低,致使药品企业缺乏变更标识的主动性。建议我国在《药品管理法》修订及相关法规修订时,引入针对不同药品、不同读者对象的标识管理条款,建立申请人和上市许可持有人以风险为基础的主动变更程序,加大对违法标识的处罚力度,对于故意隐瞒药品安全信息的行为设定惩罚性赔偿条款,强化申请人和上市许可持有人的主体责任。
6.2 建立基于不同读者对象的说明书分类管理体系
处方药与非处方药的风险属性及面向对象均不相同,处方药具有的风险性较高且读者主要为具有专业背景的医务人员,非处方药具有的风险性较低且读者主要为公众/患者,尽管我国实行处方药与非处方药的分类管理,但对于处方药与非处方药的标识并未进行实质性区分,均以同一方式制定。建议我国强化处方药与非处方药分类管理,扩大标识范围,以不同的格式、语言形式制定针对不同读者对象的药品标识,例如针对患者可以问答式或通俗易懂的语言制定用药操作指导、用药指南等,针对医务人员制定更具专业性的说明书,增加标识类型,以更有效指导公众用药。
6.3 以风险为基础建立原研药与仿制药的标识修订程序
仿制药与原研药质量和疗效一致,标识也具有一致性。由于原研药申请人在药品上市后监测和研究方面承担的责任更多,获取的风险性信息也更及时、全面,因此,在不涉及原研药数据保护等知识产权保护情形时,原研药标识信息变更后仿制药应跟随变更。建议我国明确原研药与仿制药的标识变更顺序,建立原研药标识变更信息整合性公示网页,设立原研药标识变更后仿制药企业自行查询并跟随变更的标识修订程序,合理分配监管资源,明确监管重点。
6.4 制定相关指南,细化对备案管理风险性信息的相关规定
根据《药品注册管理办法》(局令第28号)规定,申请人补充说明书安全性内容可采取向省级食品药品监督管理部门备案的方式进行变更,等同于美国采取的药品标识安全性信息备案制,尽管我国有类似于美国的相关法律规定,但由于对可进行备案管理的安全性内容界定模糊,相关执行程序并未公开,配套激励措施也尚未建立,致使执行效果并不理想。因此,为进一步强化该项制度,鼓励企业积极备案、主动变更,建议我国发布相关指南,详细说明何种信息为安全性内容,可实行备案变更的具体标识内容,例如加强对不良反应等安全性信息的说明,并与后续规定的相关法律责任配套执行,实行真正意义的标识安全性信息备案管理。
6.5 明确上市许可持有人标识变更的法律责任
由于我国目前尚未明确标识缺陷的定义,未针对标识制定具体处罚措施,以致标识修订的相关规定并未引起企业的足够重视,我国在标识法律责任确定的第一步首先应明确药品标识缺陷的定义与认定标准,建议完善我国《产品质量法》中缺陷的定义,将安全性信息的缺乏纳入“不合理的危险”范畴;或者在《药品管理法》中将安全性信息缺陷界定为“不合理的危险”,与《产品质量法》相互关联,引入惩罚性赔偿条款。
我国《侵权责任法》第五章第47条特别提出惩罚性赔偿的相关规定,但未设定惩罚标准[17],未能发挥震慑和激励作用,建议《侵权责任法》修订中应确立赔偿金额的计算标准,明确规定对于以主观恶意、故意、欺瞒手段致使标识存在警示性缺陷,并且造成患者他人死亡或者致使身体或精神遭受严重损害的,应承担惩罚性赔偿责任,将通过高额惩罚性赔偿剥夺侵权人由侵权行为获得的所有不法收益,从而遏制生产企业有意隐瞒药品安全性信息的不法行为,激励其主动变更标识。
参考文献:
[1]朱向珺,李瑛. 国内、外左炔诺孕酮紧急避孕药药品说明书的比较和分析[J]. 中国药房,2010 (09):842-844.
[2]洪兰,朱俊怡. 国内外药品说明书和标签管理中有关警示语的比较研究[J].中国药房,2014 (33):3161-3164.
[3]萧惠来.中美两国氟喹诺酮类药品说明书更新的比较分析[J].药物评价研究,2016,39(06):919-924.
[4]FDA. OTC Drug and Preion Drug [EB/OL].(2013-05-31)[2018-01-05]. https://www.accessdata.fda.gov/s/cder/training/otc/topic2/topic2/da_01_02_0070.htm
[5] FDA. Labeling on Drugs@FDA vs. DailyMed[EB/OL].(2017-05-02)[2018-03-05] https://www.fda.gov/downloads/AboutFDA/WorkingatFDA/FellowshipInternshipGraduateFacultyPrograms/PharmacyStudentExperientialProgramCDER/UCM555924.pdf
[6]FDA. Guidance for Industry Labeling for Human Preion Drug and Biological Products – Implementing the PLR Content and Format Requirements[EB/OL].(2013-02)[2018-03-22]. https://www.fda.gov/downloads/Drugs/GuidanceComplianceRegulatoryInformation/Guidances/UCM075082.pdf
[7]FDA. Patient Labeling[EB/OL] .(2014-08-15)[2017-12-09].
https://www.fda.gov/downloads/forpatients/about/ucm410170.pdf
[8]FDA. Learn About Your Medicines[EB/OL].(2017-04-21)[2017-12-26].
https://www.fda.gov/for patients/ucm412663.htm
[9]FDA. Small Business Assistance:Frequently Asked Questions on the Regulatory Process of Over-the-Counter (OTC) Drugs [EB/OL].(2016-11-22) [2018-03-01]. https://www.fda.gov/Drugs/DevelopmentApprovalProcess/SmallBusinessAssistance/ucm069917.htm
[10]FDA. CDER 21st Century Review Process Desk Reference Guide[EB/OL].
(2014-09-01)[2018-03-09].https://www.fda.gov/downloads/aboutfda/centersoffices/officeofmedicalproductsandtobacco/cder/manualofpoliciesprocedures/ucm218757.pdf
[11] FDA. What are over-the-counter (OTC) drugs and how are they approved?[EB/OL].
(2017-04-25)[2018-02-26]. https://www.fda.gov/aboutfda/transparency/basics/ucm194951.htm
[12]FDA. What Is the Approval Process for Generic Drugs?[EB/OL].(2017-08-31)[2018-02-21].
https://www.fda.gov/Drugs/ResourcesForYou/Consumers/BuyingUsingMedicineSafely/GenericDrugs/ucm506040.htm
[13]FDA. Guidance for Industry Safety Labeling Changes — Implementation of Section 505(o)(4) of the FD&C Act [EB/OL].(2014-06-05)[2017-12-06]. https://www.fda.gov/downloads/drugs/
guidancecomplianceregulatoryinformation/guidances/ucm250783.pdf
[14]李名石,任瑜,杨悦.美国药品说明书管理研究[J].中国药物警戒,2014,11(12):739-742+745.
[15]FDA. Guidance for Industry Changes to an Approved NDA or ANDA[S/OL].
(2014-11-10)[2017-12-29].https://www.fda.gov/downloads/drugs/guidancecomplianceregulatoryinformation/guidances/ucm077097.pdf
[16] FDA. Guidance for Industry Revising ANDA Labeling Following Revision of the RLD Labeling[EB/OL].(2014-07-07)[ 2017-12-16].https://www.fda.gov/downloads/drugs/guidancecomplianceregulatoryinformation/guidances/ucm072891.pdf
[17] 李名石,杨悦.药品标识缺陷法律问题研究[J].中国药物警戒,2014,11(09):542-546
文章来源
于金冉,王宏伟,王艺芳,杨悦.美国药品标识全生命周期管理研究与启示[J].中国药物警戒,2018,15(06):333-338.
转载此文请联系“国际药政通”(SYPHU-IFDPL),并保留出处。