近日,国家药典委员会公示了关于《中国药典》2020年四部通则增修订内容(第二十二批 )。具体出现了哪些修改,可看下文。
9101 药品质量标准分析方法验证指导原则
药品质量标准分析方法验证(analytical method validation)的目的是证明采用建立的方 法适合于相应检测要求。在建立药品质量标准时,分析方法需经验证;在药品生产工艺变 更、制剂的组分变更、原分析方法进行修订时,则质量标准分析方法也需进行验证。在建 立药品质量标准、变更药品生产工艺或制剂组分、修订原分析方法时,需对分析方法进行 验证。方法验证的理由、过程和结果均应记载在药品质量标准起草说明或修订说明中。生 物制品质量控制中采用的方法包括理化分析方法和生物学测定方法,其中理化分析方法的 验证原则与化学药品基本相同,所以可参照本指导原则进行,但在进行具体验证时还需要 结合生物制品的特点考虑;相对于理化分析方法而言,生物学测定方法存在更多的影响因 素,因此本指导原则不涉及生物学测定方法验证的内容。
验证的分析项目有:鉴别试验、限量或定量检查、原料药或制剂中有效成分含量测定, 以及制剂中其他成分(如防腐剂等,中药中其他残留物、添加剂等)的测定。药品溶出度、 释放度等检查中,其溶出量等的测定方法也应进行必要验证。鉴别试验、杂质测定(限度 或定量分析)、含量测定和特性参数(如:药物溶出度、释放度等)。
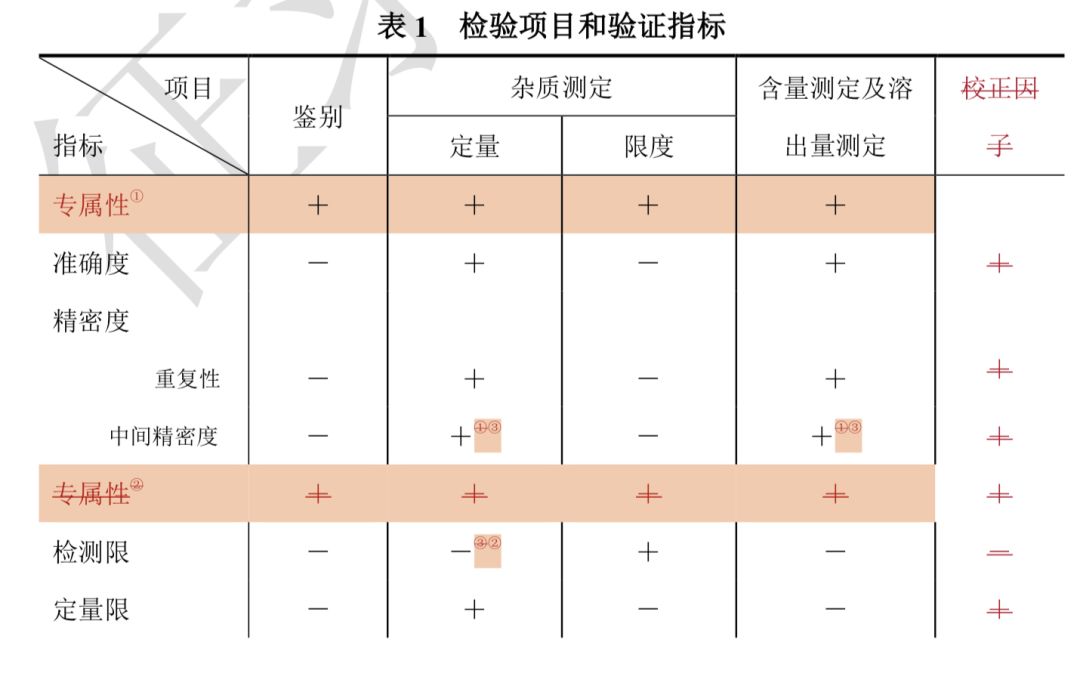
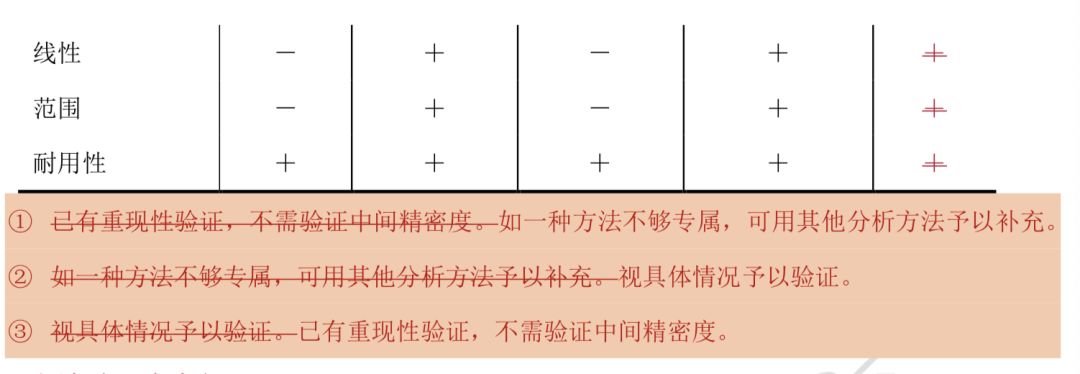
验证的指标有:专属性、准确度、精密度(包括重复性、中间精密度和重现性)、专属 性、检测限、定量限、线性、范围和耐用性。在分析方法验证中,须用标准物质进行试验。由于分析方法具有各自的特点,并随分析对象而变化,因此需要视具体情况拟订验证的指 标。表 1 中列出的分析项目和相应的验证指标可供参考。
方法验证内容如下。
三一、专属性
专属性系指在其他成分(如杂质、降解产物、辅料等)可能存在下,采用的分析方法 能正确测定出被测物的能力。鉴别反应、杂质检査和含量测定方法,均应考察其专属性。如方法专属性不强,应采用多种不同原理的方法予以补充。
1. 鉴别反应
应能区分可能共存的物质或结构相似的化合物。不含被测成分的供试品,以及结构相似或组分中的有关化合物,应均呈阴性反应。
2. 含量测定和杂质测定
采用的色谱法和其他分离方法,应附代表性图谱,以说明方法的专属性,并应标明各成分在图中的位置,色谱法中的分离度应符合要求。
在杂质对照品可获得的情况下,对于含量测定,试样中可加入杂质或辅料,考察测定结果是否受干扰,并可与未加杂质或辅料的试样比较测定结果。对于杂质检查,也可向试样中加入一定量的杂质,考察各成分包括杂质之间能否得到分离。
在杂质或降解产物不能获得的情况下,可将含有杂质或降解产物的试样进行测定,与另一个经验证了的方法或药典方法比较结果。也可用强光照射、高温、高湿、酸(碱)水解或氧化的方法进行加速破坏,以研究可能存在的降解产物和降解途径对含量测定和杂质测定的影响。含量测定方法应比对两种方法的结果,杂质检査应比对检出的杂质个数,必要时可采用光二极管阵列检测和质谱检测,进行峰纯度检查。
一二、准确度
准确度系指采用该所建立方法测定的结果与真实值或参比值接近的程度,一般用回收 率(%)表示。准确度应在规定的线性范围内测定试验。准确度也可由所测定的精密度、 线性和专属性推算出来。
1. 化学药含量测定方法的准确度
原料药采用对照品可用已知纯度的对照品或供试品进行测定,或用所得所测定结果与已知准确度的另一个方法测定的结果进行比较。制剂可在处方量空白辅料中,加入已知量被测物对照品进行测定。如不能得到制剂辅料的全部组分,可向待测制剂中加入已知量的被测物进行测定,或用所建立方法的测定结果与已知准确度的另一种个方法测定结果进行比较。
准确度也可由所测定的精密度、线性和专属性推算出来。
2. 化学药杂质定量测定的准确度
可向原料药或制剂处方量空白辅料中加入已知量杂质对照品进行测定。如不能得到杂 质或降解产物对照品,可用所建立的方法测定的结果与另一成熟的方法(如药典标准方法 或经过验证的方法)的测定结果进行比较,如药典标准方法或经过验证的方法。在不能测 得杂质或降解产物的校正因子或不能测得对主成分的相对校正因子的情况下,可用不加校 正因子的主成分自身对照法主成分的校正因子计算杂质含量。,并应明确表明单个杂质和 杂质总量相当于主成分的重量比(%)或面积比(%)。
3. 中药化学成分测定方法的准确度
可用已知纯度的对照品进行加样回收率测定,即向已知被测成分含量的供试品中再精 密加入一定量的已知纯度的被测成分对照品,依法测定。用实测值与供试品中含有量之差, 除以加入对照品量计算回收率。在加样回收试验中须注意对照品的加入量与供试品中被测 成分含有量之和必须在标准曲线线性范围之内;加入的对照品的量要适当,过小则引起较 大的相对误差,过大则干扰成分相对减少,真实性差。
回收率%=(C−A)⁄B×100%
式中 A 为供试品所含被测成分量;B 为加入对照品量;
C 为实测值。4. 校正因子的准确度 对色谱方法而言,绝对(或定量)校正因子是指单位面积的色谱峰代表的待测物质的量。待测定物质与所选定的参照物质的绝对校正因子之比,即为相对校正因子。相对校正 因子计算法常应用于化学药有关物质的测定、中药材及其复方制剂中多指标成分的测定。校正因子的表示方法很多,本指导原则中的校正因子是指气相色谱法和髙效液相色谱法中的相对重量校正因子。
相对校正因子可采用替代物(对照品)和被替代物(待测物)标准曲线斜率比值进行比较获得;采用紫外吸收检测器时,可将替代物(对照品)和被替代物(待测物)在规定波长和溶剂条件下的吸收系数比值进行比较,计算获得。
54. 数据要求
在规定范围内,取同一浓度(相当于 100%浓度水平)的供试品,用至少 6 份样品的测定结果进行评价;或设计 3 种不同浓度,每种浓度分别制备 3 份供试品溶液进行测定,用至少 9 份样品的测定结果进行评价。两种方法的选定应考虑分析的目的和样品的浓度范围。
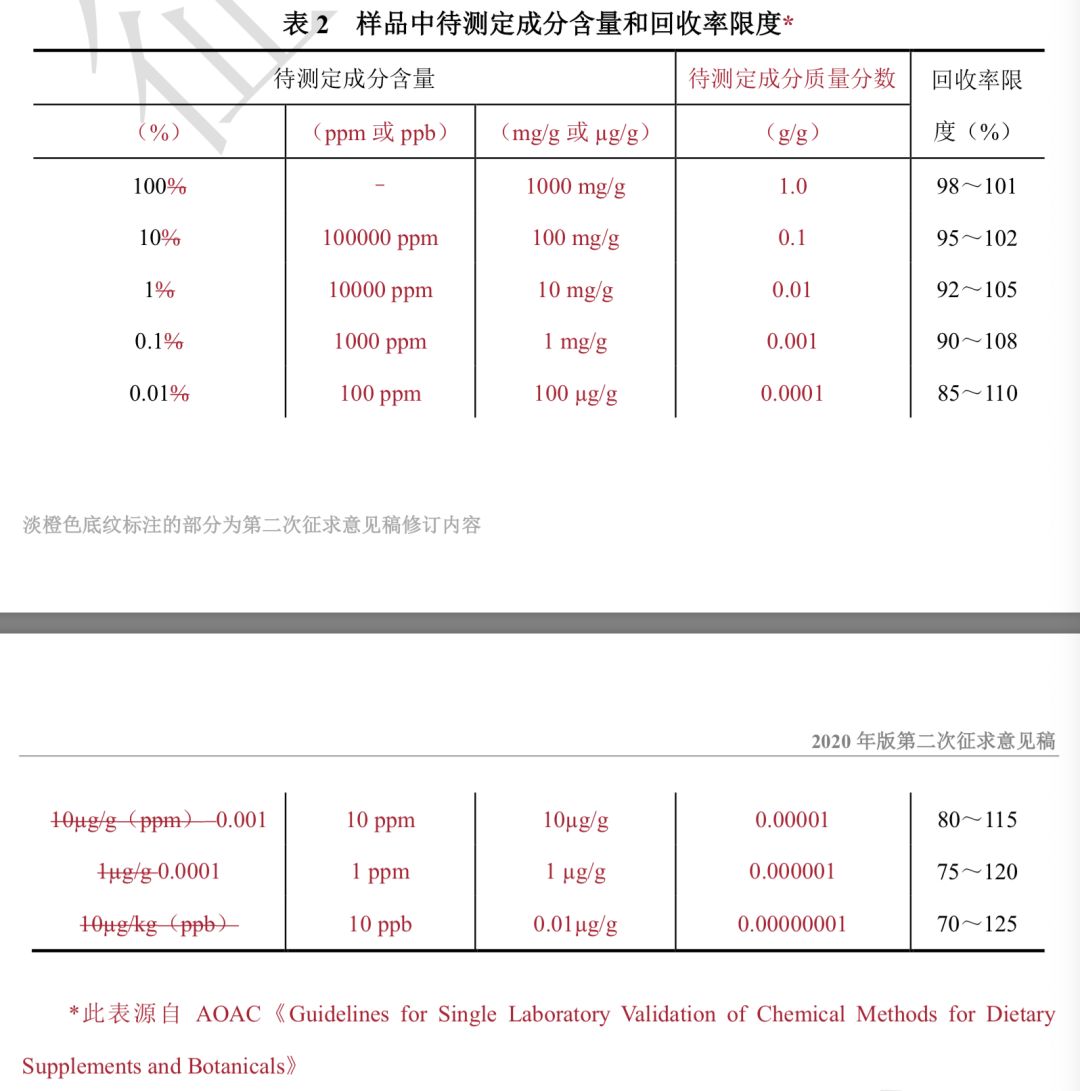
对于化学药,一般中间浓度加入量与所取供试品中待测定成分量之比控制在 1:1 左右, 建议高、中、低浓度对照品加入量与所取供试品中待测定成分量之比控制在 1.2:1,1:1,0.8:1 左右,应报告已知加入量的回收率(%),或测定结果平均值与真实值之差及其相对标 准偏差或置信区间(置信度一般为 95%);对于中药,一般中间浓度加入量与所取供试品中 待测定成分量之比控制在 1:1 左右,建议高、中、低浓度对照品加入量与所取供试品中待 测定成分量之比控制在 1.5:1,1:1,0.5:1 左右,应报告供试品取样量、供试品中含有量、 对照品加入量、测定结果和回收率(%)计算值,以及回收率(%)的相对标准偏差(RSD%) 或置信区间。对于校正因子,应报告测定方法、测定结果和 RSD%。样品中待测定成分含 量和回收率限度关系可参考表 2(准确度与被分析物的性质、基质复杂程度、样品溶液的制备和检测方法等密切相关,在限度设定时应充分考虑)。在基质复杂、组分含量低于 0.01%及多成分等分析中,回收率限度可适当放宽。美国药典论坛 PF39(6) <1200> Requirements ForCompendialValidation 中,准确度可接受标准:回收率=100%±2C-0.1505%,其中C为待 测定成分含量。
二三、精密度
精密度系指在规定的测定条件下,同一份均匀供试品,经多次取样测定所得结果之间的接近程度。精密度一般用偏差、标准偏差或相对标准偏差表示。
在相同条件下,由同一个分析人员测定所得结果的精密度称为重复性;在同一个实验室,不同时间由不同分析人员用不同设备测定结果之间的精密度,称为中间精密度;在不同实验室由不同分析人员测定结果之间的精密度,称为重现性。
含量测定和杂质的定量测定应考察方法的精密度。
1. 重复性
在规定范围内,取同一浓度(分析方法拟定的样品测定浓度,相当于 100%浓度水平) 的供试品,用至少测定6 份的测定结果进行评价;或设计 3 种不同浓度,每种浓度分别制 备 3 份供试品溶液进行测定,用至少 9 份样品的测定结果进行评价。采用至少 9 份测定结 果进行评价时,浓度的设定应考虑样品的浓度范围。对于化学药,一般中间浓度加入量与 所取供试品中待测定成分量之比控制在 1:1 左右,建议高、中、低浓度对照品加入量与所 取供试品中待测定成分量之比控制在 1.2:1,1:1,0.8:1 左右,对于中药,一般中间浓度加 入量与所取供试品中待测定成分量之比控制在 1:1 左右,建议高、中、低浓度对照品加入 量与所取供试品中待测定成分量之比控制在 1.5:1,1:1,0.5:1 左右。
2. 中间精密度
考察随机变动因素如不同日期、不同分析人员、不同仪器对精密度的影响,应设计方案进行中间精密度试验。
3. 重现性
国家药品质量标准采用的分析方法,应进行重现性试验,如通过不同实验室协同检验获得重现性结果。协同检验的目的、过程和重现性结果均应记载在起草说明中。应注意重现性试验所用样品质量的一致性及贮存运输中的环境对该一致性的影响,以免影响重现性试验结果。
4. 数据要求
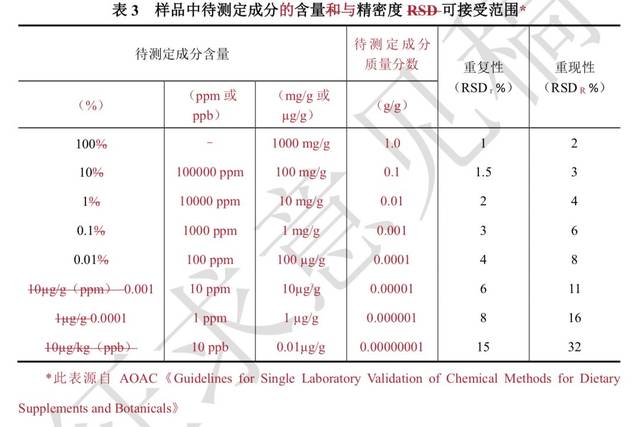
均应报告偏差、标准偏差、相对标准偏差或置信区间。样品中待测定成分含量和精密 度 RSD 可接受范围参考表 3(计算公式,重复性:RSD r= C-0.15;重现性:RSDR = 2C-0.15, 其中 C 为待测定成分含量),可接受范围可在给出数值 0.5~2 倍区间(精密度与被分析物 的性质、基质复杂程度、样品溶液的制备和检测方法等密切相关,在限度设定时应充分考虑)。在基质复杂、组分含量低于 0.01%及多成分等分析中,精密度限度可适当放宽。
四、检测限
检测限系指试样中被测物能被检测出的最低量。药品的鉴别试验和杂质检査方法,均应通过测试确定方法的检测限。检测限仅作为限度试验指标和定性鉴别的依据,没有定量意义。常用的方法如下。
1. 直观法
用已知浓度的被测物,试验出能被可靠地检测出的最低浓度或量。
2. 信噪比法 用于能显示基线噪声的分析方法,即把已知低浓度试样测出的信号与空白样品测出的信号进行比较,计算出能被可靠地检测出的被测物质最低浓度或量。一般以信噪比为 3:1或 2:1 时相应浓度或注入仪器的量确定检测限。
3. 基于响应值标准偏差和标准曲线斜率法
按照LOD=3.3δ/S 公式计算。式中LOD:检测限;δ:响应值的偏差;S:标准曲线的 斜率。
δ 可以通过下列方法测得:1(1)测定空白值的标准偏差;2(2)标准曲线的剩余 标准偏差或是截距的标准偏差来代替。
4. 数据要求
上述计算方法获得的检测限数据须用含量相近的样品进行验证。应附测定图谱,说明试验过程和检测限结果。
五、定量限
定量限系指试样中被测物能被定量测定的最低量,其测定结果应符合准确度和精密度 要求。对微量或痕量药物分析、定量测定药物杂质和降解产物时,应确定方法的定量限。常用的方法如下。
1. 直观法
用已知浓度的被测物,试验出能被可靠地定量测定的最低浓度或量。
2. 信噪比法 用于能显示基线噪声的分析方法,即把将已知低浓度试样测出的信号与空白样品测出的信号进行比较,计算出能被可靠地定量的被测物质的最低浓度或量。一般以信噪比为 10:1时相应浓度或注入仪器的量确定定量限。
3. 基于响应值标准偏差和标准曲线斜率法
按照 LOQ = 10δ/S 公式计算。式中 LOQ:定量限;δ:响应值的偏差;S:标准曲线的 斜率。
δ 可以通过下列方法测得:1(1)测定空白值的标准偏差;2(2)采用标准曲线的 剩余标准偏差或是截距的标准偏差来代替。
4. 数据要求
上述计算方法获得的定量限数据须用含量相近的样品进行验证。应附测试图谱,说明测试过程和定量限结果,包括准确度和精密度验证数据。
六、线性
线性系指在设计的范围内,测定响应值结果响应值或其经数学转化的形式与试样中被测物浓度直接呈比例关系的程度。
应在规定设计的范围内测定线性关系。可用同一对照品贮备液经精密稀释,或分别精 密称取对照品,制备一系列对照品溶液的方法进行测定,至少制备 5 份种不同浓度的供试 样品。以测得的响应信号作为被测物浓度的函数作图,观察是否呈线性,再用最小二乘法 进行线性回归。必要时,响应信号可经数学转换,再进行线性回归计算。或者可采用描述 浓度-响应关系的非线性模型。
数据要求:应列出回归方程、相关系数、残差平方和、和线性图(或其他它数学模型)。
七、范围
范围系指分析方法能达到一定精密度、准确度和线性要求时的高低限浓度或量的区间。
范围应根据分析方法的具体应用及其线性、准确度、精密度结果和要求确定。原料药 和制剂含量测定,范围一般为测定浓度的 80%~120%;制剂含量均匀度检査,范围一般为 测定浓度的 70%~130%, 特殊剂型,如气雾剂和喷雾剂,范围可适当放宽;溶出度或释放 度中的溶出量测定,范围一般为限度的±30%,如规定了限度范围,则应为下限的-20%至 上限的+20%;杂质测定,范围应根据初步实际测定数据,拟订为杂质报告水平至规定限 度的 120%规定限度的±20%。如果含量测定与杂质检查同时进行,用峰面积归一化法进行 计算,则线性范围应为杂质规定限度的-20%至含量限度(或上限)的+20%。
在中药分析中,范围应根据分析方法的具体应用和线性、准确度、精密度结果及要求确定。对于有毒的、具特殊功效或药理作用的成分,其验证范围应大于被限定含量的区间。
校正因子测定时,范围一般应根据其应用对象的测定范围确定。
八、耐用性
耐用性系指在测定条件有小的变动时,测定结果不受影响的承受程度,为所建立的方 法用于常规检验提供依据。开始研究分析方法时,就应考虑其耐用性。如果测定试条件要 求苛刻,则应在方法中写明,并注明可以接受变动的范围,可以先采用均匀设计确定主要 影响因素,再通过单因素分析等确定变动范围。典型的变动因素有:被测溶液的稳定性、 样品的提取次数、时间等。高效液相色谱法中典型的变动因素有:流动相的组成和 pH 值、 不同品牌或不同批号的同类型色谱柱、柱温、流速等。气相色谱法变动因素有:不同品牌 或批号的色谱柱、固定相、不同类型的担体、载气流速、柱温、进样口和检测器温度等。
经试验,测定条件小的变动应能满足系统适用性试验要求,以确保方法的可靠性。
根据药典委发布的这版药典来看,仪器在行业中变得越来越重要。随着药品审评与质控要求的不断提高,仪器分析技术日新月异的飞速发展,药品研发的深度和生产质控的精度也在不断地水涨船高,越来越多的新技术、新仪器被应用到其中。正所谓“工欲善其事必先利其器”,在药品研发与生产竞争激烈的今天,谁先掌握并娴熟运用了新仪器新技术,谁就更容易在竞争中占据先机脱颖而出,传统的手段,落后的仪器都会成为我们竞争抢跑的羁绊。
为使药物研发与质控人员更好地了解仪器技术发展动态,学习同行的成功经验,进一步提升药品研发与生产质控能力,北京医恒健康科技有限公司和国药励展展览有限责任公司曾于2019年5月8~9日在杭州举办的第82届中国国际医药原料药/中间体/包装/设备交易会期间,同期举办了“工欲善其事必先利其器——论现代仪器技术在药品研发与质控中的应用”平行论坛,两天的论坛由近10位活跃在药品研发与质控一线专家演讲的内容得到了上百位参会者和仪器企业参展者、展会主办方等多方好评,为企业、科研院所、高校、检验机构与政府监管部门等搭建了一个便利的交流与沟通平台。因此在这次金秋10月的10~12日北京医恒健康科技有限公司和国药励展展览有限责任公司将携手国家药典委员会主办的《中国药品标准》杂志在南昌举办的第83届中国国际医药原料药/中间体/包装/设备交易会期间,再次同期举办“工欲善其事必先利其器——论现代仪器技术在药品研发与质控中的应用”论坛。
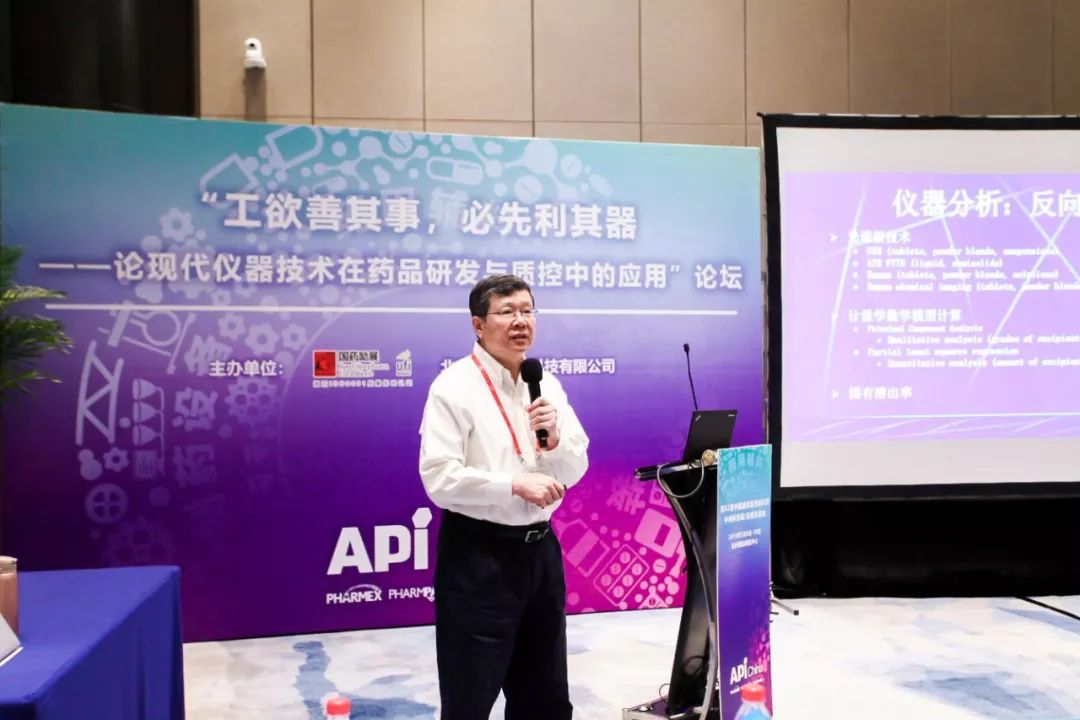
本次论坛我们还将为大家邀请资深药品审评专家库专家、国家药典委员、药检系统专家,以及国内外优秀企业代表,一如既往地发扬我们接地气的风格,不在原理和理论上过多赘絮,把有限的时间留给具有参考价值的实用性案例分析和问题交流,您尽可以带着探寻、带着问题甚至带着样品来和专业人士近距离深入尽情探讨。
第82届本论坛会议议程回顾:
【运用仪器分析解密参比制剂-反向研究成功案例分享】
魏世峰 北京罗诺强施医药公司
内容概要:
1.从原料药固有溶出率测定结果与参比制剂溶出行为对比研究分析原研处方工艺经验;
2.近红外与拉曼光谱数据分析参比制剂处方的技巧;
3.其他仪器技术在参比制剂反向研究中的成功运用;
【分子排阻色谱法监控高分子杂质的方法建立与验证案例分享】
周立春 原北京药检所所长助理
药典委化药专委会委员
内容概要:
1.分子排阻色谱法在高分子量杂质检查中的应用;
2.以起草药典标准头孢地嗪钠为例阐述方法建立与验证所必需包含的研究内容;
3.分子排阻色谱法在分子量及分子量分布等其他方面的应用案例及技术要点;
【拉曼成像技术在药物分析中的应用】
雷尼绍公司
【二维液相色谱在药物杂质确证和基因毒杂质检测中的应用案例介绍】
山广志 中国医学科学院生物技术研究所仪器室主任
内容概要:
1.二维液相色谱的特点和优势;
2.什么时候什么品种需要用到二维色谱?
3.应用于基因毒杂质的成功案例分享;
4.在其他方面的应用案例及方法建立与验证的技术要点;
【聚焦热点— 浅谈基因毒性物质质谱检测及包材中E&L分析】
刘国强 赛默飞世尔科技LC-MS高级应用工程师
内容概要:
1.三重四极杆技术(QQQ)对于基因毒性物质的定量分析;
2.Q Exactive四极杆静电场轨道阱组合型质谱对于杂质的定性定量分析;
3.包材中可提取物和浸出物(E&L)的高分辨质谱分析;
【UPLC方法在各国药典的应用及HPLC/ UPLC方法的转换技巧】
高青 北京药检所化学室主任药师
内容概要:
1.UPLC方法各国药典中的収载情况;
2.HPLC与UPLC方法成功转换的条件与技术关键点;
3.转换方法的评估与验证;
4.合规应用成功案例分享;
5.2020年版《中国药典》通则液相色谱章节变更对UPLC的应用的影响,起草时的考虑与意见反馈情况;
【Waters 基因毒性杂质分析方案】 Waters公司
【注射剂颜色研究与评价的方方面面】
余立 原北京药检所所长助理
药典委生化药专委会委员
内容概要:
1.溶液颜色检查的深层意义与使用范围;
2.中美欧三国药典溶液颜色检查法的差异;
3.中外药典溶液颜色标准规定如何进行评价与转换?
4.如何让颜色检查限度与杂质研究大问题挂上钩呢?
5.现在的颜色检查方法有哪些让人不满意的地方?
6.药典方法有可能在哪些方面进行改进?
【药物溶液颜色测定仪与澄清度仪的应用】
赵海山 天津天大天发科技有限公司
另外,在论坛的上佳位置布置了一个“梦想实验室”展区,配合大家在参加论坛听讲后对提及的仪器有较好的感性认识。梦想实验室作为中国制药周的特色活动自推出以来,吸引到Waters、赛默飞、天大天发、上海迩言等诸多优秀仪器设备企业的广泛关注和积极参与。今年的梦想实验室2019年5月8日在杭州第82届API China期间举办的“梦想实验室”主题活动中,制药企业研发、质检相关参会人员纷纷表示,随着药品审评与质控要求的不断提高及2020版药典收载品种增多,2020版药典中的仪器设备也迎来全新的变化。为了帮助药物研发与质控人员更好地了解2020版药典仪器技术发展动态,学习同行的成功经验,进一步提升自己药品研发与生产实验室管理人员的业务能力,活动现场还设有:2020版药典仪器展示体验专区,具有代表性的仪器设备企业将携产品现场亮相展示,并做现场演示。
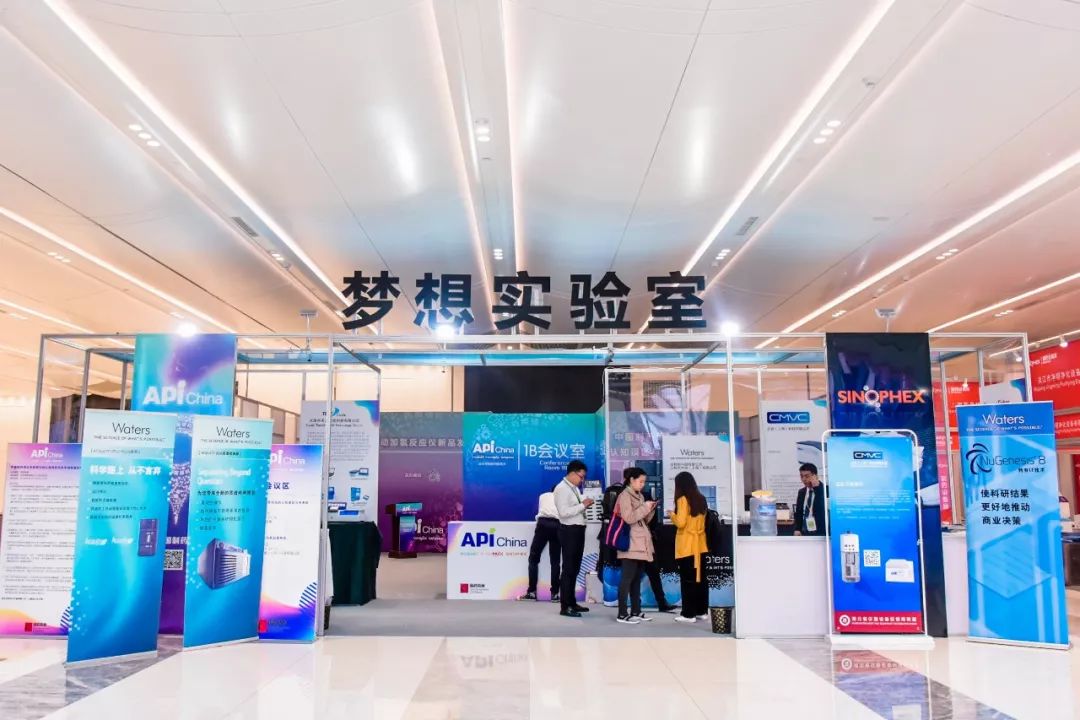
同时,展馆还将有1800余家原、辅、包和设备企业在此布展,这样参会人员在培训了解仪器技术的同时,还可以一并了解到目前制药行业行业原辅料、包装和设备的情况,力求让您来一次论坛就对行业发展与市场做一次全面的调研与掌握。
来源:国家药典委、GMP办公室
参会预登记现已开通
赢惊喜好礼!!!
点击“阅读原文”打开完成参会注册,赢惊喜好礼!返回搜狐,查看更多